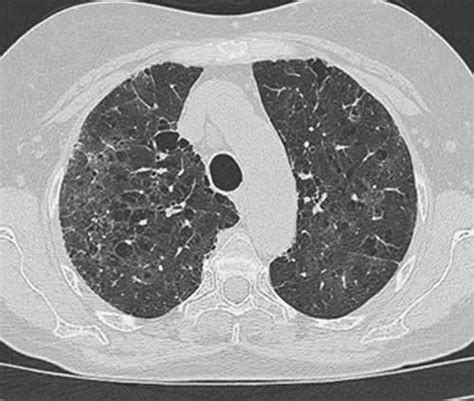
Tra le molte patologie polmonari, la proteinosi alveolare polmonare è sicuramente una di quelle più rare (poche centinaia di casi nel mondo).
La proteinosi alveolare polmonare è una malattia rara in cui le cavità aeree (alveoli) dei polmoni vengono ostruite da un liquido ricco in proteine e lipidi.
Caratteristiche radiologiche e diagnostiche
Alla TAC sono dimostrabili le cosiddette aree “a vetro smerigliato” (vedi “Le immagini a “vetro smerigliato” e il “polmone ad alveare” nella TAC, spiegati dallo pneumologo”), con presenza di “ground-glass“ bilaterale, ma anche di aree di consolidamento polmonare (vedi “Macchia sul polmone: che cos’è? E’ sempre tumore?”) e di aree ad aspetto poligonale cosiddette a “crazy paving” (pavimento pazzo), legate alla presenza di ispessimento dei setti interlobulari e dell’interstizio polmonare intralobulare.
La diagnosi si formula in base ai riscontri della tomografia computerizzata e all’analisi del liquido polmonare prelevato in corso di broncoscopia. Se i sintomi sono gravi, si esegue un lavaggio polmonare, un polmone alla volta.
Indagini funzionali e laboratorio
Prove di funzionalità respiratoria (spirometria), con riscontro di alterazione restrittiva dei volumi polmonari e con emogasanalisi arteriosa (EGA) che dimostra ipossiemia legata allo shunt intra-polmonare, con alveoli occupati da liquido che determinano un cosiddetto effetto “spazio morto” per la presenza di zone di polmone perfuse (dal sangue) ma non ventilate.
I test di funzionalità polmonare mostrano una riduzione estrema del volume dell’aria contenuta nei polmoni. Ad esempio, i livelli di alcune sostanze possono risultare elevati (lattato deidrogenasi, proteine surfattanti nel siero, gammaglobuline).
Il lavaggio broncoalveolare (BAL) consente di recuperare un liquido di lavaggio di aspetto lattescente, denso, opalescente e “flocculato” (in micro-fiocchi), ricco di surfattante anomalo contenente fosfolipidi e proteine. Nel BAL è altresì riscontrabile la presenza di macrofagi infarciti di materiale lipofilo e aumento dei T-linfociti.
Procedure terapeutiche e prognosi
Lavaggio polmonare: la terapia principale per alcuni pazienti è il lavaggio polmonare, eseguito quando la sintomatologia è significativa. Nei casi più gravi la morte può sopraggiungere per insufficienza respiratoria entro un anno dalla diagnosi, spesso accelerata dalla comparsa di polmoniti da germi opportunisti sovrapposti (infezioni batteriche o fungine).
In alcuni casi, vista la possibile patogenesi della malattia, sì e tentato l’uso di GM-CSF per via endovenosa o sottocutanea, ma i risultati sono ancora tutti da valutare.
Ruolo dei cristalli di alveolo e differenze con altre patologie polmonari
Questa rara patologia polmonare non risponde in modo immediato al cortisone; potrebbe persino aggravare il quadro facilitando le infezioni. La presenza di aree radiologiche simili in altre condizioni, come carcinoma polmonare bronchiolo-alveolare, polmonite interstiziale da Pneumocystis jirovecii o polmonite lipoidea, evidenzia l’importanza di una diagnostica accurata basata su BAL e TC.
Relazione tra alveolo e funzione polmonare: flusso d’aria e scambio gassoso
Gli alveoli polmonari sono unità funzionali del polmone, deputate allo scambio di gas tra sangue e aria. Il liquido che permea gli alveoli può compromettere gravemente il trasporto di ossigeno e l’eliminazione di anidride carbonica, contribuendo alla dispnea da sforzo e, in casi avanzati, a insufficienza respiratoria.
Connessione tra patologie polmonari e canali del cloro
La presente trattazione include un contesto più ampio sui canali del cloro, elementi chiave nella fisiologia epiteliale polmonare e in patologie come la fibrosi cistica. I canali del cloro svolgono ruoli diversi a seconda del tipo cellulare: a livello delle cellule muscolari scheletriche partecipano al mantenimento del potenziale di riposo; a livello delle cellule epiteliali contribuiscono al mantenimento del volume cellulare. Esistono due famiglie principali: ClC, con nove isoforme, e CFTR (cystic fibrosis transmembrane conductance), noto anche come canale della fibrosi cistica, che appartiene alla famiglia delle proteine ABC e si trova negli epiteli secretori.
La fibrosi cistica è una malattia genetica autosomica recessiva caratterizzata da mutazioni del gene CFTR, che codifica per un canale del cloro e del bicarbonato. Questo difetto altera il trasporto ionico e porta a secrezioni ispessite che ristagnano, ostacolando la clearance mucociliare e predisponendo a infezioni polmonari croniche. Sono disponibili trattamenti mirati, inclusi modulatori CFTR, che hanno mostrato benefici significativi in funzione polmonare e riduzione delle riacutizzazioni, sebbene la risposta vari a seconda della mutazione specifica e del profilo del paziente.
Interventi diagnostici e terapeutici correlati
La diagnosi precoce della FC, basata su test del sudore positivo e confermata da analisi genetica, ha trasformato l’approccio terapeutico, migliorando la prognosi e allungando l’aspettativa di vita. La gestione multidisciplinare in centri specializzati è alla base dei progressi: fisioterapia respiratoria, nutrizione ipercalorica, enzimi pancreatici e terapia antibiotica mirata per le infezioni polmonari, inclusa la gestione delle infezioni da Pseudomonas aeruginosa e Aspergillus fumigatus in contesto FC.
In ambito sperimentale, i modulatori CFTR, come Ivacaftor e combinazioni di correttori e potenziatori, hanno rivoluzionato la proposta terapeutica per molte mutazioni, espandendosi anche a pazienti con mutazioni meno comuni. Rimane sfida quella di estendere l’efficacia a tutte le mutazioni e a pazienti non idonei ai modulatori, con studi in corso su terapie genetiche e alternative di compensazione del trasporto ionico.