La fibrosi cistica è una malattia genetica delle ghiandole esocrine che colpisce principalmente l'apparato gastrointestinale e respiratorio. Conduce a malattia polmonare cronica, insufficienza pancreatica esocrina, disturbi epatobiliari e livelli particolarmente elevati di elettroliti nel sudore. La diagnosi viene posta in caso di positività del test del sudore o dell'identificazione di 2 varianti geniche causanti la fibrosi cistica in pazienti con screening neonatale positivo o segni clinici caratteristici. Il trattamento è di supporto attraverso la cura multidisciplinare aggressiva con correttori a piccole molecole e potenziatori di targeting del difetto della proteina che regola la conduttanza della transmembrana della fibrosi cistica.
La fibrosi cistica (FC) è una malattia genetica potenzialmente letale, che negli Stati Uniti si verifica in circa 1/3300 neonati bianchi, 1/15 300 neonati neri, e 1/32 000 neonati asiatici americani al 2021. Ci sono circa 40 000 persone che vivono con fibrosi cistica negli Stati Uniti e circa 105 000 persone sono state diagnosticate con fibrosi cistica in 94 paesi in tutto il mondo. Grazie al miglioramento delle cure e dell'aspettativa di vita, circa il 60% dei pazienti affetti da fibrosi cistica negli Stati Uniti è costituito da adulti.
Fisiopatologia e genetica: cosa c’è da sapere per l’imaging
Circa il 4% della popolazione bianca è portatore sano della fibrosi cistica, che si trasmette con modalità autosomica recessiva. Il gene responsabile è localizzato sul braccio lungo del cromosoma 7 e codifica per CFTR, la proteina associata alla membrana che regola il trasporto di Cl-, Na+ e HCO3- attraverso le membrane epiteliali. La variante genetica F508del si verifica in circa l’85% degli alleli della FC; sono state identificate oltre 2000 varianti del gene CFTR. Il CFTR è un canale del cloro regolato dall’AMP ciclico e si esprime in molteplici sistemi di organi, tra cui apparato respiratorio, pancreas, intestino e ghiandole sudoripare.
Le varianti del CFTR possono coinvolgere mutazioni frameshift o nonsense, e sono state suddivise in 6 classi in base a come la variante influisca sulla funzione o sull’elaborazione della proteina CFTR. I pazienti con varianti di classe I-III hanno genotipo più severo, mentre quelli con varianti di IV-VI classe hanno genotipo più mite. Tuttavia, non c’è una stretta relazione tra varianti specifiche e le manifestazioni della malattia, quindi la valutazione clinica è una guida migliore per la prognosi rispetto alla genotipizzazione.
Imaging polmonare: cosa valutare inizialmente
Sebbene i polmoni siano di solito istologicamente normali alla nascita, la maggior parte dei pazienti sviluppa segni o sintomi di malattia polmonare dalla prima infanzia. L’ostruzione legata al muco e l’infezione batterica cronica, insieme a una risposta infiammatoria pronunciata, danneggiano le vie aeree, esitando in bronchiectasie e insufficienza respiratoria. Il decorso clinico è caratterizzato da riacutizzazioni infettive con progressivo deterioramento della funzionalità polmonare.
Le alterazioni a carico delle vie aeree sono più frequenti rispetto a quelle del parenchima; l’enfisema non è marcato. Circa il 40% dei pazienti presenta iperreattività bronchiale che può parzialmente o per nulla rispondere ai broncodilatatori. Nei casi avanzati, l’ipossiemia cronica può determinare ipertrofia muscolare delle arterie polmonari e ipertensione polmonare, con possibile ipertrofia del ventricolo destro.
Pattern radiologici tipici e tempistiche
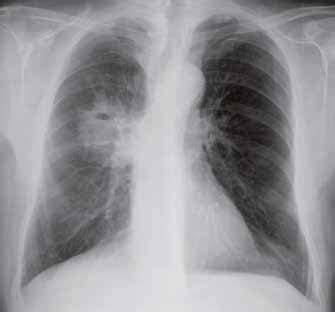
La radiologia often mostra Bronchiectasie, propagazione delle secrezioni e riassorbimento dell’ossigeno nel parenchima polmonare. Le manifestazioni iniziali includono segni di ostruzione a carico delle vie aeree di piccolo calibro e cambiamenti infiammatori cronici; con il tempo si può osservare un’evoluzione verso danno strutturale e perdita di volume polmonare in aree sviluppate.
Patogeni polmonari e loro rilevanza nell’imaging
I polmoni della maggior parte dei pazienti sono colonizzati da batteri patogeni. Inizialmente, lo Staphylococcus aureus è comune, ma con il progredire della malattia il Pseudomonas aeruginosa, inclusi ceppi multiresistenti, è frequentemente isolato. Un ceppo mucoide di P. aeruginosa è associato unicamente alla fibrosi cistica ed è legato a una prognosi peggiore. MRSA e Burkholderia cepacia hanno rilevanza prognostica e possono essere associati a un deterioramento polmonare più rapido. Non mancano considerazioni sui micobatteri non tubercolari, come Mycobacterium avium complex e M. abscessus, che richiedono un’attenta differenziazione tra infezione e colonizzazione. Altri patogeni respiratori comuni includono Stenotrophomonas maltophilia, Achromobacter xylosoxidans e Aspergillus spp.
Imaging delle complicanze e monitoraggio multidisciplinare
La gestione radiologica mira a monitorare l’evoluzione della malattia polmonare, la presenza di bronchiectasie, infiammazione e complicanze come pneumotorace, emottisi o aspergillosi broncopolmonare allergica. Il follow-up imaging si integra con la valutazione clinica e funzionale per guidare la terapia antibiotica, la fisioterapia respiratoria e le terapie modulatorie CFTR, supportando la prognosi e la qualità di vita del paziente.
2021 Pediatric Imaging Essentials: Techniques, Pearls and Pitfalls - A CME Video Activity
tags: #fibrosi #cistica #polmonareimaging #diagnstico