L’esofago e la trachea derivano dall’intestino cefalico primitivo. Durante la 4a settimana di sviluppo embrionale, la trachea si forma come un diverticolo ventrale dalla faringe primitiva (parte caudale dell’intestino cefalico primitivo). Un setto tracheoesofageo si sviluppa ove le pieghe tracheoesofagee longitudinali si fondono insieme. Questo setto divide, nel corso della 5a settimana di sviluppo, l’intestino primitivo in una porzione ventrale, il tubo laringotracheale, e una porzione dorsale, l’esofago. L’atresia esofagea risulta se il setto tracheoesofageo è deviato posteriormente, causando una incompleta separazione dell’esofago dal tubo laringotracheale e dando origine a una concomitante fistola tracheoesofagea.
La fistola tracheoesofagea può essere congenita o acquisita. Le condizioni congenite si distinguono in forme con o senza atresia esofagea, spesso associate a anomalie cardiache, renali, gastrointestinali e scheletriche. In acuti contesti clinici, la TEF può verificarsi anche come complicanza di interventi chirurgici sull’esofago o sulla laringe. La TEF acquisita è spesso osservata in pazienti con tumore dell’esofago o in seguito a procedure oncologiche complesse.
Tipi anatomici principali e loro significato clinico
È stata descritta una varietà di presentazioni anatomiche. I principali schemi descritti includono condizioni in cui un moncone dell’esofago si connetta o meno con la trachea, determinando differenti profili diagnostici e terapeutici. I meccanismi patogenetici includono una comunicazione anomala tra esofago e trachea che compromette il passaggio di cibo e aria e può esporre i polmoni a materiale gastrico o saliva aspiration.
Forme associate all’atresia esofagea
La maggior parte dei neonati con atresia esofagea presenta anche una connessione anomala tra esofago e trachea, detta fistola tracheoesofagea. In assenza di fistola, l’esofago può presentarsi come due segmenti separati non collegati. Le varianti tipo A-E includono atresia esofagea senza fistola, con collegamenti tra monconi e trachea, e la fistola ad H senza atresia esofagea.
Diagnosi e presentazione clinica
Neonato: scialorrea eccessiva, tosse, respirazione difficoltosa, rigurgiti e distress durante l’alimentazione sono segni classici. Nei casi di TEF, cibo e saliva possono passare nei polmoni provocando tosse, soffocamento, polmonite da aspirazione e cianosi. L’imaging conferma la diagnosi: radiografie specifiche e, in presenza di sospetto, l’uso di sondino per valutare il passaggio nell’esofago. Nei neonati con sospetta atresia esofagea, la radiografia con sondino è diagnostica.
Diagnosi prenatale: l’ecografia prenatale può indicare presenza di TEF o atresia esofagea, soprattutto in associazione a polidramnios o assenza della bolla gastrica. Tuttavia, la conferma definitiva avviene spesso postnatally mediante imaging funzionale e endoscopico.
Trattamento: approccio multidisciplinare e gestione chirurgica
Il trattamento primario è chirurgico. Prima dell’intervento, la gestione mira a prevenire complicanze come polmonite da aspirazione: sospensione dell’alimentazione orale, posizionamento di una sonda nell’esofago superiore per aspirare saliva, nutrizione endovenosa e misure preventive per le vie aeree.
La riparazione chirurgica mira a stabilire un collegamento normale fra esofago e stomaco e a chiudere la fistola. Le possibili complicanze postoperatorie includono perdite, tessuto cicatriziale e difficoltà di alimentazione. Alcuni neonati sviluppano reflusso gastroesofageo, che può richiedere terapia farmacologica o fundoplicazione in caso di controlli non soddisfacenti.
La TEF è una condizione congenita o acquisita con frequenti associazioni ad altre anomalie. L’approccio diagnostico e terapeutico è guidato dalla causa e dal tipo di fistola, nonché dalla presenza di malformazioni associate. L’evoluzione clinica dipende dall’età di diagnosi, dalla tempestività del trattamento e dalla gravità delle anomalie associate.
Associazioni, eziologia e fattori di rischio
Gli studi storici hanno suggerito contributi multifattoriali all’eziologia: fattori non genetici sembrano giocare un ruolo prominente. Tra le possibili influenze: esposizione materna a farmaci ormonali esogeni o metimazolo in gravidanza, infezioni e carenze nutrizionali/vascolari, nonché anomalie dello sviluppo di nervo craniofacciale e creste neurali. Le condizioni cromosomiche come trisomia 21 e 18, insieme ad altre anomalie, sono riportate frequentemente in casi associati di atresia esofagea e TEF. È stata osservata una maggiore incidenza di gemellarità in alcuni contesti associati e una predominanza maschile in casi con anomalie associate e MCA.
La presenza di VATER/VACTERL è una delle associazioni più frequentemente riportate. Inoltre, l’associazione con l’arteria ombelicale unica può accompagnarsi a difetti renali silenti. Neanche l’età materna o la parità mostrano una relazione idonea universale; alcuni studi suggeriscono maggior rischio in età materna molto bassa o molto alta, altri non confermano una relazione causale netta. L’incidenza della malformazione è variabile tra registri internazionali di malformazioni congenite.
Prospettive a lungo termine, prognosi e follow-up
La prognosi dipende dal tipo di fistola, dalle anomalie associate e dalla tempestività di diagnosi e trattamento. Nei casi non correlati al cancro, il trattamento ha spesso successo se diagnostico precocemente; però la qualità di vita può essere notevolmente limitata a seconda delle condizioni associate e delle complicanze postoperatorie. La gestione multidisciplinare postoperatoria è cruciale per monitorare il recupero alimentare e prevenire complicanze come reflussi o stenosi esofagee.
Immagini e risorse multimediali
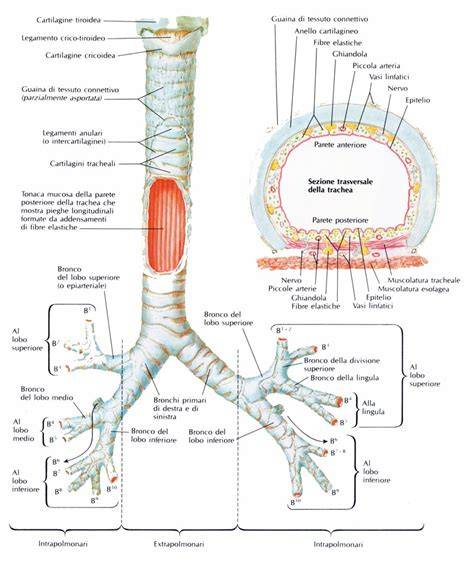
Immagine esplicativa delle connessioni tra esofago e trachea e delle varianti anatomiche descritte.
CHE COS’ E’ L’ATRESIA ESOFAGEA – Associazione FA.T.E.
Video didattico illustrante le presentazioni cliniche, diagnosi e approcci terapeutici per TEF e atresia esofagea nei neonati.
Glossario essenziale
Fistola tracheoesofagea: connessione anomala tra esofago e trachea. Atresia esofagea: mancanza di collegamento tra porzioni superiori e inferiori dell’esofago. VATER/VACTERL: gruppo di difetti congeniti che coinvolgono più sistemi corporei. Rischio di complicanze: polmonite da aspirazione, reflusso gastroesofageo e difficoltà di alimentazione.