Le malattie interstiziali polmonari (ILD) rappresentano un gruppo eterogeneo di patologie che interessano il parenchima polmonare. Sebbene la fibrosi polmonare idiopatica (IPF) sia la forma più nota di fibrosi progressiva, altre ILD possono evolvere in maniera simile, venendo collettivamente definite “fibrosi polmonare progressiva” (PPF). Tuttavia, la valutazione dell’estensione della fibrosi e della sua progressione tramite HRCT è complessa e non supportata da linee guida specifiche. Per una valutazione visiva accurata, è essenziale garantire un’adeguata qualità delle immagini HRCT acquisite. La valutazione visiva si basa sull’analisi di specifici pattern e sull’estensione delle anomalie fibrotiche. Un approccio multidisciplinare che coinvolge radiologi, pneumologi e patologi è fondamentale per la gestione ottimale della PPF.
Il radiologo svolge un ruolo cruciale non solo nella diagnosi, ma anche nella valutazione longitudinale della malattia e nella rilevazione precoce della progressione. Queste raccomandazioni, elaborate da esperti italiani di radiologia toracica, mirano a fornire un supporto pratico per la quantificazione della fibrosi polmonare progressiva mediante la valutazione visiva di immagini HRCT. Sebbene riconoscendo il potenziale dei metodi automatizzati di valutazione, l’esperienza del radiologo rimane fondamentale.
Definizione e contesto clinico della fibrosi polmonare progressiva
La fibrosi polmonare idiopatica (IPF) è una malattia rara, cronica e progressiva che colpisce soprattutto le persone sopra i 60 anni, più spesso fumatori o ex fumatori, ma non esclusivamente. È una pneumopatia interstiziale caratterizzata da un ispessimento e irrigidimento del tessuto polmonare che compromette la capacità respiratoria. In Italia esistono centri specializzati in ogni regione, molti dei quali fanno parte di ERN-LUNG, la Rete di Riferimento Europea (ERN) per le malattie rare dell’apparato respiratorio. Tuttavia, la diagnosi resta spesso tardiva, con un ritardo medio di uno o due anni dall’esordio dei sintomi.
“Fare una diagnosi precoce fa tutta la differenza: permette di iniziare il trattamento in una fase in cui la malattia può ancora essere rallentata”, spiega la dott.ssa Claudia Ravaglia, dell’U.O. Fondamentale per la diagnosi precoce è una corretta classificazione delle forme della malattia. La principale novità è il superamento della tradizionale dicotomia tra forme idiopatiche e secondarie. “La classificazione non parte più da una divisione netta, ma da un approccio integrato”, spiega Ravaglia. “All’esordio l’eziologia è spesso incerta e si chiarisce solo nel tempo. Un altro elemento centrale della nuova classificazione è la distinzione tra pattern e diagnosi. Il pattern descrive ciò che vediamo alla TAC o all’istologia, ma non coincide automaticamente con una diagnosi di malattia”, chiarisce Ravaglia. “In passato, un certo pattern coincideva di fatto con la diagnosi. La nuova classificazione introduce tre aggiornamenti terminologici fondamentali: anzitutto la BIP (Bronchiolocentric Interstitial Pneumonia). Il termine identifica un pattern caratterizzato da alterazioni distribuite intorno ai bronchioli. Il secondo termine introdotto dalla nuova classificazione è IDAD (Idiopathic Diffuse Alveolar Damage), che va a sostituire la vecchia definizione di AIP (Acute Interstitial Pneumonia). “Il termine AIP era fuorviante - osserva ancora Ravaglia - perché suggeriva che tutte le forme acute fossero un’entità a sé stante. Infine, l’espressione AMP (Alveolar Macrophage Pneumonia) rimpiazza la DIP (Desquamative Interstitial Pneumonia).
Negli anni Sessanta si pensava che le cellule negli alveoli fossero pneumociti desquamati, mentre oggi sappiamo che sono macrofagi. Il 2025 ha segnato un passaggio importante anche sul piano terapeutico. All’ultimo congresso della European Respiratory Society (ERS), tenutosi ad Amsterdam a settembre 2025, sono stati presentati i dati dello studio multicentrico TETON-2, che ha valutato l’efficacia del treprostinil inalatorio in pazienti con fibrosi polmonare idiopatica e con forme progressive non idiopatiche. Condotto in numerosi centri italiani e internazionali, lo studio ha raggiunto l’endpoint primario, mostrando una differenza statisticamente significativa nella variazione della capacità vitale forzata dopo 52 settimane rispetto al placebo, oltre a un miglioramento della qualità della vita e del tempo al primo peggioramento clinico.
Diagnosi e valutazione visiva HRCT
Sebbene la diagnostica della IPF e delle PPF si basi su una combinazione di dati clinici, radiologici e istopatologici, la principale tecnica di imaging rimane la Tomografia Computerizzata ad Alta Risoluzione (HRCT). Questa consente di ottenere l’immagine dettagliata delle strutture presenti nel torace, di conseguenza permette di apprezzare la presenza di aree del polmone che appaiono cicatrizzate. In alcuni casi, una biopsia polmonare può essere necessaria per confermare la diagnosi di fibrosi polmonare. In tali circostanze viene prelevato un piccolo campione di tessuto polmonare che poi verrà vagliato con l’analisi microscopica.
Per una valutazione visiva accurata della fibrosi polmonare progressiva è essenziale assicurare una qualità adeguata delle immagini HRCT acquisite e una lettura multidisciplinare che consideri pattern, estensione delle anomalie fibrotiche e eventuali marker di progressione. La classificazione moderna distingue tra pattern e diagnosi, riconoscendo che lo stesso pattern può non corrispondere automaticamente a una diagnosi di malattia globale. L’approccio multidisciplinare resta quindi cruciale per evitare diagnosi errate e per guidare le opzioni terapeutiche e di gestione.
Gestione e follow-up multidisciplinare
Un approccio multidisciplinare che coinvolge radiologi, pneumologi e patologi è fondamentale per la gestione ottimale della PPF. Il radiologo svolge un ruolo cruciale non solo nella diagnosi, ma anche nella valutazione longitudinale della malattia e nella rilevazione precoce della progressione. I centri specializzati in IPF e PPF offrono percorsi di follow-up per monitorare l’evoluzione clinica e radiologica e per adattare la terapia nel tempo.
Le terapie disponibili includono approcci volti a rallentare la perdita di funzione polmonare, gestione dei sintomi e supporto riabilitativo. Una regolare attività fisica può contribuire ad alleviare i sintomi e migliorare il benessere generale. La riabilitazione polmonare può migliorare la resistenza fisica e ridurre l’impatto dell’IPF sulla vita di una persona. In alcuni casi può essere indicato l’ossigeno durante l’attività fisica o a riposo se i livelli di ossigeno sono bassi. Per le persone affette da patologie polmonari croniche come l’IPF è importante evitare le infezioni polmonari e chiedere al medico di ricevere la vaccinazione antinfluenzale prima dell’inizio della stagione influenzale.
Il trapianto di polmone può essere considerato in pazienti selezionati; per alcune persone è possibile prevedere il trapianto di un polmone o di entrambi. Il fumo di sigaretta è correlato all’IPF e può provocare molte altre malattie; pertanto si raccomanda di smettere di fumare del tutto per proteggere i polmoni. Le cure palliative assumono un ruolo significativo nel supporto ai pazienti con sintomi gravi, migliorando la qualità della vita nonostante la malattia.
Indicatori clinici e comunicazione con pazienti
“L’IPF mi ha cambiato la vita. L’IPF è una malattia rara e può essere difficile da diagnosticare perché ha gli stessi sintomi di molte altre malattie polmonari e di altre patologie, come ad esempio le malattie cardiache. È importante diagnosticare l’IPF prima possibile per poter iniziare tempestivamente il trattamento.” Nella prima visita il medico può auscultare il torace con uno stetoscopio. Uno dei segni dell’IPF è un crepitio simile a quello del velcro che si può sentire tramite uno stetoscopio. Il medico vi chiederà informazioni sulla vostra storia clinica e potrebbe esaminare il caso con altri esperti per valutare se i sintomi possano essere causati da un’altra malattia. Potete essere sottoposti a una TAC o una HRCT. Si possono effettuare vari tipi di esami del sangue e procedure come lavaggio broncoalveolare (BAL) o biopsia polmonare a fini diagnostici.
Quando si formula una diagnosi di IPF si informa la persona colpita sullo stadio della malattia, per aiutare a pianificare il futuro. I medici discuteranno sintomi, stadio e stato di salute per scegliere le terapie più adatte. Non tutte le terapie descritte sono disponibili o usate in tutti i paesi europei. Le terapie antinfiammatorie come i corticosteroidi sono considerate con cautela, perché possono peggiorare l’IPF in alcuni casi. Una regolare attività fisica, riabilitazione polmonare e ossigenoterapia possono essere utili componenti della gestione quotidiana. Il medico può proporre vaccini, follow-up periodici e modifiche della terapia in base all’andamento clinico. Inoltre, esistono opzioni di trattamento emergenti e di ricerca, inclusi studi che impiegano intelligenza artificiale per migliorare la diagnostica e l’analisi delle immagini TAC.
Note sull’evoluzione diagnostica e ricerca
Nella comunità scientifica italiana e internazionale si discute di una classificazione integrata tra pattern e diagnosi, che riflette l’evoluzione delle conoscenze su origini ed eziologie eterogenee delle ILD. L’attenzione è posta sull’uso ottimale della HRCT e sull’integrazione di dati radiologici con esami clinici e istopatologici, nonché sull’impiego di strumenti automatizzati come supporto alla valutazione visiva dell’imaging. L’obiettivo è migliorare la tempestività della diagnosi, la precisione della caratterizzazione fenotipica e l’efficacia della gestione terapeutica, mantenendo sempre al centro l’esperienza e il giudizio del radiologo e del team multidisciplinare.
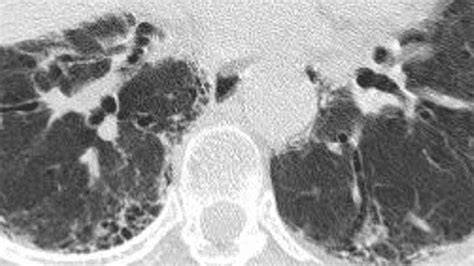
Diagnosi di UIP/IPF su TC: criteri (e considerazioni) di ATS e modifiche di Fleischner
tags: #fibrosi #massiva #progressiva