Le ultime notizie sulla fibrosi cistica sono state condivise al Congresso tedesco sulla fibrosi cistica (DMT) a Würzburg. Ecco un breve riassunto delle principali conclusioni tratte dai dati del Registro tedesco della fibrosi cistica: L'aspettativa di vita media continua ad aumentare e ora è di 67 anni per un neonato con fibrosi cistica. Anche il numero di persone con fibrosi cistica che diventano genitori è in forte aumento. La frequenza delle esacerbazioni, ossia il numero di peggioramenti significativi dei sintomi della malattia, e il numero di trapianti hanno continuato a diminuire in Germania. Grafico che mostra l'aspettativa di vita mediana delle persone affette da fibrosi cistica. Fonte: Registro tedesco della fibrosi cistica, rapporto volume 2023.
La cura dei pazienti con FC oggi si svolge in centri specializzati dove operano professionisti formati e le terapie applicate rispondono a linee guida internazionali. Grazie a questo approccio alla malattia sono stati raggiunti importanti traguardi. Eppure, in un’ottica di miglioramento continuo, l’opinione degli assistiti può sempre contribuire a fare ancora meglio. Le opinioni dei pazienti e dei genitori sono state raccolte somministrando un apposito questionario (già validato con uno studio pilota su 4 centri FC tedeschi nel 2009). In totale sono stati esplorati 14 temi chiave (l’organizzazione, il personale, le caratteristiche igieniche, sanitarie e così via), con oltre un centinaio di domande a risposta chiusa e tre a risposta aperta. Hanno partecipato 56 dei 90 centri FC presenti sul territorio tedesco, che hanno in cura l’85% dei pazienti presenti nel registro tedesco. Il giudizio espresso sul complesso delle cure ricevute è stato “molto buono” e almeno la metà degli adulti raccomanderebbe il proprio centro ad altri. Tuttavia sono emerse carenze importanti. In che ambito? Soprattutto quelle inerenti le “facilities” (risorse) disponibili, sia per i pazienti ambulatoriali che per quelli ricoverati, l’igiene, le modalità di servizio. Un po’ problematica l’interazione con l’infermiere/a (meglio quella con il fisioterapista e il medico). E non proprio soddisfacente l’informazione (dagli effetti collaterali dei farmaci ai progressi della ricerca alla comunicazione tempestiva degli esami di laboratorio). Ho apprezzato personalmente molto il metodo con cui è stata condotta l’indagine: forse l’informazione accurata rivolta agli intervistati sullo scopo dell’indagine e, nel corso del tempo, l’aggiornamento su come progrediva il reclutamento degli intervistati ha contribuito a determinare una percentuale molto alta di risposte (74%). Inoltre l’uso di questionari specifici per pazienti adulti e per genitori di bambini ha consentito una raccolta più accurata dei dati. Questo studio rappresenta un ottimo esempio di come ricercatori/personale sanitario e pazienti/genitori possono avviare delle proficue collaborazioni allo scopo di migliorare l’assistenza ai pazienti FC.
La fibrosi cistica è la più comune fra le malattie genetiche gravi. È una malattia presente dalla nascita in quanto dovuta ad un’alterazione genetica. Chi nasce malato ha ereditato un gene difettoso sia dal padre sia dalla madre che sono, senza saperlo, portatori sani del gene CFTR mutato. In Italia c’è un portatore sano ogni 25 persone circa. La coppia di portatori sani, a ogni gravidanza, ha una probabilità su quattro di avere un figlio malato.
La fibrosi cistica altera le secrezioni di molti organi che, risultando più dense, disidratate e poco fluide, contribuiscono al loro danneggiamento. A subire la maggiore compromissione sono i bronchi e i polmoni: al loro interno il muco tende a ristagnare, generando infezione e infiammazione ingravescenti. Queste, nel tempo, tendono a portare all’insufficienza respiratoria. Oltre che respiratori, i sintomi sono a carico del pancreas, che non svolge l’azione normale di riversare nell’intestino gli enzimi: ne deriva un difetto di digestione dei cibi, diarrea, malassorbimento, ritardo di crescita nel bambino e scadente stato nutrizionale nell’adulto. Il progredire del danno pancreatico porta spesso con l’età a una forma di diabete. Altre manifestazioni possono riguardare l’intestino, il fegato, le cavità nasali e nel maschio i dotti deferenti.
Le principali cure sono dirette ai sintomi e alla prevenzione delle complicanze. Esistono protocolli terapeutici condivisi a livello internazionale che, presso centri specializzati, vengono adattati all’età e ai sintomi del singolo malato. In linea generale prevedono antibiotici per le infezioni polmonari, aerosol di antibiotici e farmaci fluidificanti le secrezioni, fisioterapia respiratoria, enzimi digestivi, nutrizione ipercalorica, trattamento delle complicanze. Il trapianto polmonare è una prospettiva terapeutica per i pazienti con insufficienza respiratoria irreversibile.
La fibrosi cistica è una malattia complessa; severità e tipo di sintomi possono variare anche molto da persona a persona. Fattori differenti, come l’età alla diagnosi e il tipo di mutazioni del gene CFTR, possono influenzarne l’andamento e l’evoluzione. L’organizzazione delle cure e il miglioramento delle terapie, che segue l’evoluzione della ricerca, ha portato un progresso drammatico rispetto agli anni 50, quando un bambino con questa malattia raramente arrivava all’età della scuola. Oggi ci sono più adulti che bambini con fibrosi cistica e studiano, hanno un lavoro, costruiscono una famiglia. Ma sulla durata e sulla qualità della loro vita la malattia incide in maniera significativa. Le statistiche suggeriscono un’aspettativa mediana di vita intorno ai 40 anni: queste previsioni sono in continuo miglioramento grazie ai progressi della ricerca, che di recente ha scoperto farmaci in grado di intervenire su alcuni tipi di mutazione del gene CFTR. Questa nuova via e altre promettenti hanno la prospettiva di bloccare sul nascere la malattia e rendere sempre più efficaci le cure di cui già disponiamo.
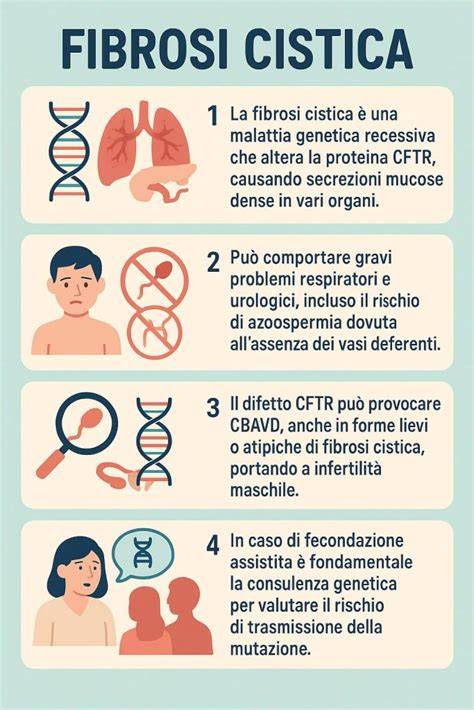
La fibrosi cistica è una malattia genetica ereditaria che colpisce 1 neonato su 2.500-2.700. E' dunque una malattia genetica che può essere definita rara e viene trasmessa con modalità autosomica recessiva. A causare la malattia è un difetto della proteina CFTR (Cystic Fibrosis Transmembrane Conductance Regulator), la cui funzione è di regolare gli scambi idroeletrontrici. L'alterazione della proteina comporta un'anomalia del trasporto di sali e determina, principalmente, la produzione di secrezioni "disidratate": il sudore è molto ricco in sodio e cloro, il muco è denso e vischioso e tende ad ostruire i dotti nei quali viene a trovarsi. Ad essere colpiti dagli effetti della malattia sono soprattutto l'apparato respiratorio, le vie aeree, il pancreas, il fegato, l'intestino e l'apparato riproduttivo (soprattutto nei maschi, a causa dell’ostruzione dei dotti spermatici).
Del gene che codifica per la proteina CFTR si conoscono circa 2.000 differenti mutazioni, che sono state suddivise in 5 gruppi principali sulla base del tipo di alterazione del DNA che caratterizza la mutazione. Le mutazioni di classe I arrestano la sintesi della proteina, mentre quelle di classe II (tra cui la comune mutazione F508del) sintetizzano una proteina CFTR non correttamente conformata, che viene presto rimossa. Le mutazioni di classe III, IV e V consentono la sintesi di una proteina alterata che, in qualche modo, riesce a raggiungere la sua sede di azione, oppure (come nel caso di alcune mutazioni di classe Va) consentono la sintesi di una piccola quota di proteina normale. Anche se, ancora oggi, per la fibrosi cistica non esiste una cura unica e definitiva, a disposizione dei pazienti ci sono diverse opzioni terapeutiche, tra le quali i farmaci modulatori della proteina CFTR. Tali farmaci hanno modificato significativamente la percezione della malattia, che da patologia letale è diventata una malattia con la quale si può diventare adulti.
Considerando l’incidenza della malattia (1 caso ogni 2.500-2.700), si deduce che questa sia sufficientemente bassa da far rientrare la fibrosi cistica tra le malattie rare. Tuttavia, nel nostro Paese la fibrosi cistica non è inclusa nell’elenco delle patologie rare esenti per un motivo del tutto particolare. Questa malattia, che a differenza di molte altre patologie non è poi così ‘sconosciuta’ nel nostro Paese, è stata oggetto, nel 1993, di una legge (n.548) chiamata "Disposizioni per la prevenzione e la cura della fibrosi cistica", che pone particolare attenzione non solo alla cura e alla tutela dei malati, ma anche alla diagnosi, arrivando a contemplare quella prenatale.
Hai delle domande sulla fibrosi cistica? WASHINGTON - Una proteina secreta dalla ghiandola timica e già utilizzata da più di 15 anni per diverse malattie, potrebbe rappresentare una svolta anche nel trattamento della fibrosi cistica. “La nostra ricerca lavora sulla proteina che non funziona o non viene prodotta nella fibrosa cistica”, ha spiegato Giacomo Baruchello, Country Manager e Amministratore Delegato Italy di Vertex Pharmaceuticals. Il prof. Assael (Milano): “Sono in via di sperimentazione principi attivi con meccanismi e approcci completamente diversi. MILANO - La fibrosi cistica è una malattia complessa e molto variabile nella sua espressione clinica: può infatti coinvolgere le vie aeree, il pancreas, il sistema genitale maschile, l'intestino, il fegato, i reni e le ossa.
LONDRA (REGNO UNITO) - Vertex Pharmaceuticals ha annunciato di aver raggiunto un accordo sui prezzi e sul rimborso per Orkambi (combinazione di lumacaftor e ivacaftor) con l'Associazione Federale Tedesca delle Assicurazioni Obbligatorie sulla Salute (GKV-SV). CAMBRIDGE (REGNO UNITO) - Un batterio ultraresistente sta rappresentando una significativa minaccia globale per i pazienti affetti da fibrosi cistica e altre malattie polmonari. La fibrosi cistica è abbreviata a livello internazionale con la sigla CF; in Germania questa malattia metabolica è nota anche come "mucoviscidosi". Se voi, un vostro parente o una persona cara siete affetti da fibrosi cistica, avete un disturbo delle ghiandole che formano il muco. Nella fibrosi cistica si forma un muco denso che colpisce quasi sempre i polmoni e spesso anche il pancreas e l'intestino. I sintomi tipici della fibrosi cistica sono quindi tosse con espettorato viscoso, dolore addominale e problemi digestivi.
Sebbene la fibrosi cistica sia una malattia rara in generale, è una delle malattie ereditarie più comuni: È la malattia metabolica genetica più comune in Europa occidentale. Circa il quattro per cento delle persone presenta un difetto genetico che consente di ereditare la fibrosi cistica. Tuttavia, ciò accade solo se anche il secondo genitore trasmette questa alterazione ereditaria. Questo accade in un neonato su circa 2.700. In Svizzera sono circa mille le persone che soffrono di fibrosi cistica. La fibrosi cistica si manifesta solo quando entrambi i genitori hanno trasmesso un cosiddetto gene CFTR affetto da una mutazione. Solo pochi decenni fa, l'aspettativa di vita dei pazienti affetti da fibrosi cistica raramente superava i vent'anni.
A rigore, esiste un solo fattore di rischio per la fibrosi cistica: consiste nell'avere due genitori che presentano entrambi una particolare caratteristica nel loro patrimonio genetico. Si tratta di un gene mutato sul cromosoma numero 7, chiamato gene CFTR. La proteina CFTR assicura che i sali (ioni cloruro) siano trasportati senza problemi tra lo spazio interno ed esterno delle cellule del corpo. Tuttavia, il difetto del gene interrompe questo trasporto. Se voi (o vostro figlio) soffrite di fibrosi cistica, il muco viscoso si è accumulato nei polmoni. Le sottili cilia dei bronchi hanno difficoltà a trasportare questo muco viscoso verso la gola.
Poiché i batteri contenuti nel muco possono essere espulsi solo in misura insufficiente, è facile che si sviluppino infezioni delle vie respiratorie. Quando viene diagnosticata la fibrosi cistica, è molto probabile che il muco viscoso blocchi i dotti sottili del pancreas. Il pancreas è quindi in grado di produrre e trasportare in modo insufficiente gli enzimi digestivi. Negli uomini affetti da fibrosi cistica, il muco viscoso può bloccare i vasi deferenti. Il risultato è l'infertilità. Poiché la fibrosi cistica è una malattia ereditaria, non è possibile evitarla adottando misure preventive. Se nella vostra famiglia ci sono casi noti di fibrosi cistica (CF, cystic fibrosis), potete ottenere informazioni e consigli presso un centro di consulenza genetica. Qui lavorano medici specializzati in genetica medica. La fibrosi cistica può essere individuata anche prima della nascita. Gli esperti si riferiscono a questa diagnosi prenatale. Un metodo che utilizziamo a questo scopo è chiamato amniocentesi. Durante l'amniocentesi si preleva il liquido amniotico dal sacco amniotico della donna incinta. Il laboratorio esamina se le cellule del nascituro così ottenute presentano alterazioni genetiche tipiche della fibrosi cistica. Al posto del liquido amniotico può essere prelevato anche un campione di placenta. Il 1° gennaio 2011 la Svizzera ha introdotto uno screening nazionale per i neonati per individuare la fibrosi cistica.