La ritenzione idrica nasce da un malfunzionamento del microcircolo, ovvero dei piccoli vasi sanguigni e linfatici che si occupano di drenare i liquidi e smaltire le tossine. I sintomi della ritenzione idrica sono piuttosto riconoscibili, anche se spesso vengono confusi con un semplice aumento di peso. Capire se si soffre di ritenzione idrica non sempre è immediato, perché può presentarsi in gradi diversi e confondersi con altre condizioni. Il grasso è un accumulo di tessuto adiposo, quindi stabile e localizzato. Di per sé la ritenzione idrica non è pericolosa, ma può diventarlo se trascurata o cronica. In alcuni casi, la ritenzione può anche essere sintomo di disturbi più seri, come problemi renali, cardiaci o linfatici. L’alimentazione gioca un ruolo fondamentale nel controllo della ritenzione idrica. Questa tecnologia favorisce il drenaggio linfatico e la riattivazione del metabolismo, migliorando la compattezza della pelle e riducendo visibilmente la ritenzione. Anche la Pressoterapia con bendaggiè un trattamento molto efficaci per contrastare la ritenzione idrica. Attraverso una pressione sequenziale controllata, questo trattamento stimola il flusso linfatico e venoso, favorendo l’eliminazione dei liquidi e delle tossine in eccesso.
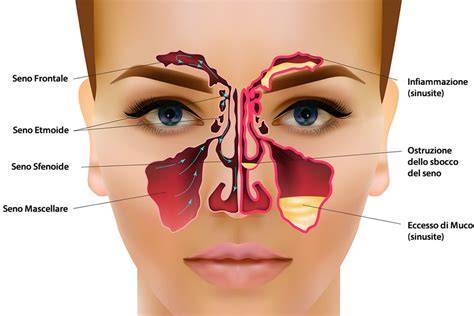
Una cisti da ritenzione mucosa è un piccolo rigonfiamento arrotondato e pieno di liquido che si forma all'interno di un seno paranasale quando una delle minuscole ghiandole che producono muco lungo la sua parete si ostruisce. Invece di drenare normalmente, la ghiandola continua a produrre muco, che si accumula e distende la ghiandola fino a formare una cisti a forma di cupola. Poiché lo studio dei seni paranasali è spesso incluso in TC e RM della testa eseguite per motivi del tutto diversi - mal di testa, sintomi sinusali, pianificazione odontoiatrica o traumi - queste cisti vengono individuate per caso in una buona parte degli esami. Le cisti da ritenzione mucosa sono estremamente comuni, presenti in una parte significativa degli esami dei seni paranasali eseguiti per qualsiasi motivo, e nella grande maggioranza dei casi non provocano mai alcun sintomo. Tendono a formarsi dopo episodi lievi, spesso passati inosservati, di infiammazione sinusale o allergia che ostruiscono temporaneamente il piccolo dotto di drenaggio di una ghiandola. Una volta formate, restano spesso stabili per anni, anche se alcune crescono lentamente, si riducono o addirittura scompaiono da sole quando la ghiandola riesce infine a drenare. Una piccola cisti da ritenzione mucosa scoperta per caso, senza sintomi, in genere non richiede alcun trattamento né controllo. Parlane con il medico se hai dolore o pressione persistente al viso, infezioni sinusali ricorrenti o ostruzione nasale, perché in questi casi vale la pena capire se la cisti contribuisce davvero al problema oppure se c'è un'altra causa.
Immagina un piccolo irrigatore da giardino il cui ugello si intasa di detriti. L'acqua continua ad arrivare dal tubo, ma con l'uscita bloccata risale e forma una piccola bolla ordinata proprio davanti all'irrigatore invece di spruzzare come al solito. La bolla non danneggia il prato circostante: resta lì, a volte per molto tempo, finché l'intasamento non si risolve e la bolla si svuota da sola.
La fibrosi cistica è una patologia ereditaria che provoca la produzione di secrezioni dense in modo anomalo da parte di alcune ghiandole, con conseguente danno a organi e tessuti, soprattutto nei polmoni e nel tratto digerente. La fibrosi cistica è causata da geni anomali ereditati che modificano la funzione della proteina della fibrosi cistica e provocano la produzione di secrezioni spesse e appiccicose che ostruiscono i polmoni e altri organi. I sintomi tipici includono tosse, sibilo e frequenti infezioni delle vie respiratorie per tutta la vita, nonché gonfiore addominale, feci molli e scarso aumento di peso. La diagnosi si basa sui risultati del test del sudore e/o di test genetici. Negli Stati Uniti, circa la metà dei soggetti con questa malattia è costituita da adulti. I trattamenti includono antibiotici, broncodilatatori, farmaci per fluidificare le secrezioni polmonari e trattamenti per liberare le vie respiratorie per i problemi respiratori; integratori degli enzimi pancreatici e vitamine per i problemi digestivi, nonché farmaci per migliorare la funzione della proteina della fibrosi cistica nei soggetti che presentano certi geni anomali. Per alcune persone può essere necessario un trapianto di fegato e polmoni. La fibrosi cistica è una malattia ereditaria che riduce l’aspettativa di vita. Negli Stati Uniti colpisce circa in 1 neonato caucasico su 3.300 e 1 neonato di colore su 15.300. È rara nelle persone di origine asiatica. Negli Stati Uniti vivono circa 40.000 persone affette da fibrosi cistica e circa 105.000 persone hanno una diagnosi di fibrosi cistica a livello mondiale. Grazie ai miglioramenti delle terapie, che hanno prolungato l’aspettativa di vita dei malati di fibrosi cistica, negli Stati Uniti circa il 60% è costituito da adulti. Department of Health and Human Services.
Cause della fibrosi cistica Anomalie genetiche La fibrosi cistica insorge quando un soggetto eredita 2 copie difettose (varianti) di un particolare gene, una da ciascun genitore. Questo gene è chiamato regolatore della condutanza transmembrana della fibrosi cistica (cystic fibrosis transmembrane conductance regulator, CFTR). Esistono diverse varianti del gene CFTR. Per esempio, quella più comune è chiamata variante F508del. Il gene CFTR controlla la produzione di una proteina che regola il movimento di cloruro, bicarbonato e sodio (sale) attraverso le membrane cellulari. Le varianti del gene CFTR causano disfunzioni della proteina. Se la proteina non funziona correttamente, il movimento di cloruro, bicarbonato e sodio subisce alterazioni che causano l’ispessimento e un aumento dell’appiccicosità delle secrezioni in tutto il corpo. Nel mondo, circa il 4% dei soggetti caucasici è portatore di una copia difettosa del gene CFTR. I soggetti con una copia difettosa sono portatori, ma non hanno la malattia. La fibrosi cistica si sviluppa quando si ereditano 2 copie del gene difettoso.
Secrezioni anomaleLa fibrosi cistica interessa molti organi in tutto l’organismo e quasi tutte le ghiandole che secernono liquidi all’interno di un dotto (ghiandole esocrine). Gli organi interessati più spesso sono: Polmoni Pancreas Intestino Fegato e cistifellea Organi riproduttivi I polmoni sono normali alla nascita, ma successivamente possono presentarsi problemi in qualunque momento quando le secrezioni dense iniziano a ostruire le piccole vie aeree (cosiddetti tappi di muco). La formazione dei tappi causa infezioni batteriche croniche e infiammazioni che danneggiano permanentemente le vie aeree (cosiddetta bronchiectasia). Questi problemi rendono la respirazione sempre più difficile e riducono la capacità del polmone di trasferire l’ossigeno al sangue. Si sviluppano anche frequenti infezioni batteriche del tratto respiratorio che interessano i seni paranasali. L’ostruzione dei dotti del pancreas impedisce agli enzimi digestivi di raggiungere l’intestino tenue. L’assenza di questi enzimi causa scarso assorbimento dei grassi, delle proteine e delle vitamine (malassorbimento). Questo scarso assorbimento a sua volta può causare deficit nutrizionali e scarsa crescita. Alla fine, possono formarsi delle cicatrici nel pancreas, che non produce più abbastanza insulina, causando in alcune persone lo sviluppo del diabete. Tuttavia, una piccola percentuale dei pazienti affetti da fibrosi cistica e portatori di certe varianti non sviluppa problemi digestivi a livello del pancreas. L’intestino può essere ostruito dalle secrezioni dense. Questo blocco è comune subito dopo la nascita, perché il contenuto del tratto digerente del feto (chiamato meconio) è insolitamente denso. Tale ostruzione dell’intestino tenue è definita ileo da meconio e nel colon è definita sindrome da tappo di meconio. I bambini più grandi e gli adulti possono anche avere problemi di stipsi e ostruzione intestinale (detta sindrome da ostruzione intestinale distale). Fegato e cistifellea possono essere bloccati dalle secrezioni dense, che alla fine possono provocare cicatrizzazione del fegato (fibrosi). Possono formarsi calcoli biliari. Le secrezioni dense possono bloccare gli organi riproduttivi con conseguente infertilità, soprattutto negli uomini, e molto meno nelle donne. Le ghiandole sudoripare secernono fluidi contenenti più sale del normale, aumentando il rischio di disidratazione.
I sintomi della fibrosi cistica possono variare a seconda dell’età della persona.Neonati e bambini in tenera età Il 20% circa dei neonati con fibrosi cistica presenta ileo da meconio, che causa vomito, gonfiore (distensione) addominale e assenza di movimenti intestinali. L’ileo da meconio talvolta è complicato dalla perforazione intestinale, una grave condizione che causa infezione e peritonite (infiammazione del tessuto che riveste la cavità e gli organi addominali) e, se non trattata, shock e decesso. Alcuni neonati presentano torsione dell’intestino su sé stesso (volvolo) o sviluppo incompleto dell’intestino. I neonati con ileo da meconio quasi sempre sviluppano successivamente altri sintomi della fibrosi cistica. Spesso il primo sintomo di fibrosi cistica in un neonato che non presenta un ileo da meconio è un ritardo della capacità di riacquistare peso alla nascita, oppure un insufficiente incremento di peso a 4-6 settimane di vita. Questo scarso aumento di peso è dovuto a scarso assorbimento delle sostanze nutritive legato a quantità inadeguate di enzimi pancreatici. Spesso il neonato presenta feci frequenti, abbondanti, maleodoranti e oleose (chiamate steatorrea) e può presentare gonfiore (distensione) addominale. Senza trattamento, l’aumento di peso è lento a dispetto di un appetito normale o robusto.
Bambini più grandi e adulti Se la diagnosi non viene posta durante lo screening neonatale, la metà circa dei bambini con fibrosi cistica viene condotta inizialmente dal medico per la presenza di tosse frequente, respiro sibilante e infezioni dell’apparato respiratorio. La tosse, che rappresenta il sintomo più rilevante, spesso è accompagnata da vomito e alterazioni del sonno. I bambini hanno difficoltà a respirare, respiro sibilante o entrambi. Man mano che la malattia evolve, i bambini sviluppano una tolleranza sempre minore all’esercizio fisico, le infezioni polmonari tendono a comparire più spesso, il torace diventa a forma di botte e l’insufficienza di ossigeno può determinare l’ispessimento delle dita (vedere Ippocratismo digitale) e un colore bluastro dei letti ungueali. Si possono formare polipi nasali. I seni paranasali possono riempirsi di secrezioni dense che si infettano e causano sinusiti croniche o ricorrenti. I bambini più grandi e gli adulti possono avere episodi di stipsi o sviluppare ostruzione ricorrente e a volte cronica dell’intestino. I sintomi includono un cambiamento delle caratteristiche delle feci, crampi addominali, scarso appetito e a volte vomito. Il reflusso gastroesofageo è abbastanza comune tra i bambini più grandi e negli adulti. Quando un bambino o un adulto affetto da fibrosi cistica suda eccessivamente per l’alta temperatura esterna o a causa della febbre, può disidratarsi in seguito alla perdita di acqua e sale. Un genitore può osservare la formazione di cristalli di sale o perfino un sapore salato sulla cute del bambino. Gli adolescenti spesso presentano un rallentamento della crescita e pubertà ritardata. Con il progredire della malattia, l’infezione polmonare ricorrente diventa un problema importante e causa danni duraturi ai polmoni. Complicanze della fibrosi cistica La fibrosi cistica presenta molte complicanze. L’assorbimento insufficiente delle vitamine liposolubili A, D, E e K determina talvolta cecità notturna, osteopenia (riduzione della densità ossea), osteoporosi, anemia e disturbi emorragici. In lattanti e bambini molto piccoli non trattati si può osservare la fuoriuscita parziale del retto attraverso l’orifizio anale, una condizione definita prolasso rettale. I neonati con fibrosi cistica alimentati con latte ipoallergenico o con latte di soia possono sviluppare anemia e gonfiore agli arti, per un malassorbimento proteico. Le complicanze della fibrosi cistica negli adolescenti e negli adulti comprendono la rottura delle piccole cavità polmonari (alveoli) nella cavità pleurica (lo spazio tra il polmone e la parete toracica), consentendo la penetrazione dell’aria in questo spazio (pneumotorace) e causando il collasso del polmone. Altre complicanze comprendono insufficienza cardiaca ed emorragie massive o ricorrenti nelle vie respiratorie. Circa il 20% degli adolescenti e fino al 50% degli adulti con fibrosi cistica sviluppano diabete che rende necessaria l’assunzione di insulina, perché il pancreas danneggiato non produce più una quantità sufficiente di insulina. L’ostruzione dei dotti biliari dovuta alle secrezioni dense può determinare infiammazione e infine cicatrizzazione del fegato (cirrosi) nel 3-4% circa degli adulti con fibrosi cistica. La cirrosi può aumentare la pressione nelle vene che entrano nel fegato (ipertensione portale), causando una dilatazione e un indebolimento delle vene nella parte inferiore dell’esofago (varici esofagee), che possono rompersi e sanguinare abbondantemente. In quasi tutti i soggetti con fibrosi cistica la cistifellea è piccola, piena di bile densa e malfunzionante. Alcuni soggetti sviluppano calcoli biliari, ma solo una piccola percentuale lamenta sintomi. La rimozione chirurgica della cistifellea è raramente necessaria. I soggetti con fibrosi cistica spesso hanno alterazioni della funzione riproduttiva. Quasi tutti gli uomini presentano una conta spermatica bassa o assente (che li rende infertili), perché uno dei dotti testicolari (dotto deferente) si è sviluppato in modo anomalo, bloccando il passaggio dello sperma. Nelle donne, le secrezioni della cervice uterina sono troppo dense e riducono la fertilità. Tuttavia, molte donne con fibrosi cistica hanno portato a termine la gravidanza. L’esito della gravidanza per madre e neonato spesso dipende dallo stato di salute della madre durante la gravidanza. D’altro canto, la funzione sessuale maschile o femminile non è interessata. Altre complicanze possono includere artrite, dolore cronico, problemi del sonno e apnea ostruttiva del sonno, calcoli renali, malattia renale, depressione e ansia, perdita uditiva neurosensoriale e ronzii nell’orecchio (tinnito) causati dall’esposizione a farmaci che danneggiano le orecchie (specialmente gli aminoglicosidi), infezioni croniche dei seni paranasali e un aumento del rischio di tumori dei dotti biliari, del pancreas e dell’intestino.
Diagnosi di fibrosi cistica Test di screening neonatale Esame del sudore Test genetici Screening dei portatori sani Altri esami
Screening neonatale I test di screening per la fibrosi cistica vengono eseguiti su tutti i neonati negli Stati Uniti e in altre regioni del mondo in cui tali test sono disponibili. Si misura il livello di tripsina (un enzima pancreatico che interviene nella digestione ) in una goccia di sangue prelevata su carta da filtro. Se il livello di tripsina nel sangue è alto, alcuni Stati negli Stati Uniti richiedono la ripetizione degli esami. In tutti i casi, i neonati con test della tripsina positivo vengono sottoposti a test di conferma, che includono test del sudore e test genetici (DNA). Molti casi di fibrosi cistica vengono identificati grazie ai test di screening neonatale.Se lo screening neonatale non viene eseguito, la diagnosi di fibrosi cistica è di solito confermata durante la prima infanzia o l’infanzia, ma occasionalmente rimane non diagnosticata fino all’adolescenza o alla prima età adulta.
Esame del sudore I neonati con test di screening positivo e i lattanti, bambini e adulti con sintomi che suggeriscono la fibrosi cistica vengono sottoposti a un’analisi del sudore. Questo test, eseguito in ambulatorio, misura la quantità di sale nel sudore. La pilocarpina viene applicata sulla cute per stimolare la sudorazione; il sudore viene quindi raccolto da una carta bibula o con un tubicino sottile premuto sulla cute. Si misura quindi la concentrazione di sale nel sudore. Una concentrazione di sale superiore ai valori normali conferma la diagnosi nei soggetti con sintomi di fibrosi cistica o con fratelli affetti da tale patologia. Sebbene questo test possa essere eseguito in qualsiasi momento dopo aver raggiunto le 48 ore di vita, risulta talvolta difficile raccogliere una quantità di sudore sufficiente in neonati con meno di 2 settimane di vita.
Test genetici Nei neonati positivi al test di screening neonatale, in soggetti che presentano uno o più sintomi caratteristici o persone con familiarità con la patologia, la diagnosi di fibrosi cistica può essere facilitata anche da test genetici per anomalie del gene CFTR. La presenza di 2 geni della fibrosi cistica anomali (varianti) è compatibile con la diagnosi di fibrosi cistica. Tuttavia, per confermare la diagnosi è comunque necessario un test del sudore positivo. Inoltre, poiché i normali test genetici non valutano tutte le oltre 2.000 diverse varianti della fibrosi cistica, il fatto di non individuare 2 varianti non garantisce che il soggetto non sia affetto da fibrosi cistica (sebbene la probabilità di avere la malattia sia molto bassa). La malattia può essere diagnosticata prima della nascita eseguendo un test genetico sul feto con un prelievo dei villi coriali o con l’amniocentesi. Alcuni bambini con test di screening neonatale positivo per la fibrosi cistica possono essere difficili da classificare, anche dopo il test del sudore o i test genetici. Questi bambini non hanno sintomi correlati alla fibrosi cistica, i risultati dell’analisi del sudore sono al limite della positività e della negatività e non presentano varianti genetiche della fibrosi cistica o ne presentano solo una. I medici diagnosticano questo gruppo come affetto da sindrome metabolica correlata a CFTR (CFTR-related metabolic syndrome, CRMS), chiamata anche diagnosi inconcludente di fibrosi cistica positiva allo screening (cystic fibrosis scree...
La ritenzione idrica è un fenomeno in cui i fluidi non sono correttamente rimossi dai tessuti. Quando il problema riguarda tutto l’organismo si parla di ritenzione idrica generalizzata, ma più spesso la ritenzione idrica porta all’accumulo di fluidi solo in aree localizzate dell’organismo. Il rimedio più adatto in caso di ritenzione idrica dipende dall’individuazione della causa alla sua base. Possono essere utili un’attività fisica regolare, una dieta a basso contenuto di sale o altri accorgimenti alimentari, bere molto, assumere diuretici o altri farmaci (ad esempio per far fronte a problemi di tiroide) o il ricorso a integratori. Calcio, magnesio e manganese possono ad esempio essere utile quando il problema è associato al ciclo mestruale. Questa lesione è simile alla precedente con la differenza che la cavità cistica presenta una parete con rivestimento epiteliale. La cisti da ritenzione mucosa si osserva, rispetto alla cisti da stravaso, in un’età più avanzata, specie dopo i 30-40 anni. Le localizzazioni più frequenti sono il lobo superficiale della parotide e le ghiandole salivari accessorie del palato. Altre sedi possono essere la guancia e il pavimento orale. Le dimensioni sono di solito comprese tra 0,5 e 1 cm di diametro e la consistenza è teso-elastica. La cisti da ritenzione mucosa è rivestita da un epitelio di origine duttale. Le cellule sono di forma cuboidale o colonnare e formano un epitelio a doppio strato o di tipo pseudostratificato. L’escissione della cisti insieme alla ghiandola interessata è il trattamento di elezione. Di solito non si osservano recidive. La cisti è una cavità di forma e dimensioni variabili, di natura patologica, rivestita internamente da epitelio e ripiena di liquidi, gas o materiale semisolido. Numerose possono essere le cause di sviluppo di una cisti. Il trattamento delle cisti dipende dalla causa oltre che dalla loro ubicazione. Quando le cisti si sviluppano in organi interni, l'operazione viene eseguita con l'ausilio di tecniche di imaging. Se il medico ha il sospetto che possa essere un tumore maligno invece che una semplice cisti utilizzerà diversi metodi diagnostici per sciogliere il dubbio. Il mucocele è una lesione benigna che si manifesta come una piccola cisti piena di liquido. Questa formazione compare spesso nella cavità orale, specialmente sulle labbra o sulle gengive. All’interno contiene un fluido viscoso, limpido e filante, simile al muco. Si divide principalmente in due categorie: il mucocele da ritenzione e il mucocele da stravaso. Entrambi differiscono per le cause che ne determinano la formazione e per il modo in cui si manifestano.
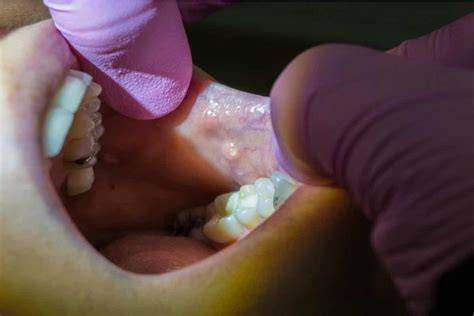
Cause del mucocele La comparsa del mucocele può dipendere da diversi fattori. Alcune cause sono comuni sia al mucocele da ritenzione sia a quello da stravaso. Tra queste troviamo: Traumi locali come mordersi accidentalmente le labbra o la guancia. L’uso di piercing. Rottura involontaria di una ghiandola salivare. Infiammazioni locali (edema flogistico). Malformazioni congenite. Presenza di tumori o neoplasie. Presenza di calcoli salivari (scialolitiasi). Tessuto cicatriziale. In ogni caso, la causa scatenante determina la differenza tra mucocele da ritenzione e mucocele da stravaso.
Ritenzione e stravaso mucoso, le differenze Per comprendere la differenza tra questi tipi di mucocele è utile analizzare le cause specifiche che li generano. Mucocele da ritenzione Il mucocele da ritenzione deriva principalmente da un’ostruzione del flusso salivare. Questa situazione si verifica quando un dotto salivare subisce un blocco, causato da: Calcoli (piccole formazioni solide che ostacolano il passaggio della saliva). Tessuto cicatriziale, che impedisce la corretta fuoriuscita della saliva. Una neoplasia che comprime o ostruisce il dotto. Generalmente, questo tipo di mucocele interessa soprattutto le persone adulte. Il fluido mucoso rimane bloccato all’interno della ghiandola, formando una cisti delimitata da epitelio. Per questo motivo, la raccolta di muco rimane isolata senza causare una fuoriuscita verso l’esterno. Mucocele da stravaso Invece, il mucocele da stravaso nasce dalla rottura accidentale di una ghiandola salivare minore. Tale evento si verifica frequentemente dopo: Una morsicatura involontaria della mucosa orale. L’utilizzo di apparecchi ortodontici che provocano una lesione della ghiandola. L’uso di piercing nella bocca. La rottura della ghiandola causa una fuoriuscita del muco nel tessuto connettivo circostante. Questo fenomeno scatena una risposta infiammatoria locale evidente. Al contrario del mucocele da ritenzione, in questo caso non esiste una vera e propria parete epiteliale attorno alla raccolta mucosa. Una bolla sul labbro è frequentemente un mucocele, una cisti benigna che si forma quando una ghiandola salivare minore si ostruisce, spesso a causa di piccoli traumi come morsi accidentali. Si manifesta come una vescicola morbida, trasparente o bluastra, solitamente indolore, e si localizza più comunemente sul labbro inferiore, ma può presentarsi anche sotto la lingua o sulla mucosa interna delle guance. Sebbene il mucocele sia la causa più frequente, è importante distinguere da altre condizioni come l'herpes labiale o le afte. Il mucocele è una formazione cistica caratterizzata da un eccessivo accumulo di secreto mucoso. Il mucocele può risolversi autonomamente, in quanto la formazione cistica tende a riassorbirsi in modo spontaneo o va incontro alla rottura. Il mucocele è una lesione reattiva (non infettiva) ripiena di fluido mucoso, che si manifesta con una distensione della mucosa. Traumi locali (es. Calcoli (es. Un mucocele si presenta con la tumefazione di una mucosa, mobile e fluttuante. Di solito, la cisti si manifesta come un rigonfiamento di consistenza teso-elastica e superficie liscia: molti pazienti riferiscono di avvertire la presenza di una bolla che tende a gonfiarsi e sgonfiarsi, come un palloncino. Normalmente, il mucocele non fa male e tende ad aumentare gradualmente di volume. Il mucocele orale da ritenzione mucosa è dovuto, invece, all'ostruzione del flusso salivare; in questo caso, la ghiandola si gonfia creando la formazione del mucocele. Quando si manifesta nel pavimento orale, in seguito ad ostruzione del dotto escretore di una ghiandola salivare minore, il mucocele viene detto anche ranula. Questa formazione è, in pratica, una cisti da ritenzione e si presenta in forma di rilievo liscio ed arrotondato di colore roseo o bluastro che solleva il pavimento buccale, respingendo a lato la lingua. A livello dei seni nasali e paranasali, il mucocele può determinare sintomi simili a quelli delle sinusiti croniche. Il mucocele dei seni nasali e paranasali può insorgere per vari motivi, tra cui edema flogistico, trauma maxillo-facciale, malformazione congenita o poliposi nasale. Un mucocele superficiale può essere diagnosticato sulla base di una storia clinica caratteristica (es. In assenza di eventi suggestivi che possano indicarne l’eziologia, è opportuno sottoporre la cisti in diagnosi differenziale con lesioni di natura vascolare (emangiomi) e neoplasie dei tessuti molli (soprattutto lipomi e neurofibromi) e/o delle ghiandole salivari (es. carcinoma muco epidermoide). L'asportazione chirurgica del mucocele cronico o la sua marsupializzazione è seguita da guarigione e consente di prevenire le recidive, oltre a ristabilire la fisiologica canalizzazione di un dotto o una cavità.
tags: #segni #di #ritenzione #cistico #mucosa