First report of the Italian register for diffuse infiltrative lung disorders (RIPID) / Agostini, C., Albera, C., Bariffi, F., De Palma, M., Harari, S., Lusuardi, M., Pesci, A., Poletti, V., Richeldi, L., Rizzato, G., Rossi, A., Schiavina, M., Semenzato, G., Tinelli, C., Registro Italiano Pneumopatie Infiltrative, D.. - In: MONALDI ARCHIVES FOR CHEST DISEASE. - ISSN 1122-0643. - STAMPA. - 56:4(2001), pp. 364-368.
Panorama generale delle malattie interstiziali polmonari e ruolo del registro RIPID
RIPID è stato istituito nel 1998 come progetto congiunto delle principali società scientifiche italiane per la Medicina Respiratoria, con l’obiettivo di creare un registro italiano sulle diffuse infiltrative polmonari che possa fornire la base per studi epidemiologici e clinici di adeguato campione. In periodo da maggio 1998 a dicembre 2000, 1.382 casi sono stati inviati provenienti da 54 Centri in 15 regioni d’Italia, con 54,2% di maschi (età media +/- SD 50,5 +/- 16,8 anni) e 45,8% di femmine (50,2 +/- 15,3 anni).
Un aspetto di rilievo riguarda l’andamento descrittivo della casistica e le modalità diagnostiche impiegate. Il registro mostra come la visitazione delle pazienti e dei pazienti, nonché l’uso di tecniche diagnostiche avanzate, possa influire sulla costruzione di una base dati omogenea per studi futuri. L’indicazione di una prevalente diagnosi di fibrosi polmonare idiopatica (IPF) tra le interstiziopatie polmonari diffuse e l’impiego di indagini strumentali di alto livello sono elementi chiave per comprendere l’organizzazione clinica di tali patologie nel contesto nazionale.
Principali caratteristiche della popolazione RIPID e prime tendenze diagnostiche
La popolazione in esame presenta una ripartizione di malattie differenziate, con la fibrosi polmonare idiopatica al 37,6% della casistica, seguita dalla sarcoidosi al 29,2% e dalla histiocitosi di Langerhans al 6,6%. L’uso diffuso della tomografia computerizzata ad alta risoluzione (HRCT) è stato considerato lo strumento diagnostico più importante per la diagnosi finale nella maggioranza dei casi (74,4%); il 39,4% dei pazienti si è sottoposto a biopsie transbronchiali, il 39,2% a lavaggio broncoalveolare (BAL). Una biopsia chirurgica è stata eseguita nel 20,5% dei casi.
Queste evidenze riflettono l’importanza di un’integrazione diagnostica multidisciplinare come standard di riferimento per la diagnosi delle PID e la necessità di un archivio dati che consenta di analizzare correlazioni tra metodiche diagnostiche e profili clinici. Inoltre, l’attivazione di un sito web (www.pneumonet.it/ripid) a partire da dicembre 2000 ha facilitato l’accesso alle informazioni e la raccolta dati online, contribuendo a una maggiore trasparenza e standardizzazione nel monitoraggio delle malattie diffuse infiltrative.
Impatto del registro sull’interpretazione epidemiologica e clinica
La presenza di un registro nazionale consente di valutare la frequenza relativa delle diverse patologie e di mettere a confronto gruppi di pazienti provenienti da diverse regioni. Anche se il testo originale contiene elementi supplementari non strettamente necessari per una descrizione sintetica, emerge chiaramente l’importanza di disporre di dati consolidati per definire profili di rischio, percorsi diagnostici e potenziali scenari terapeutici futuri.
Diagnosi multidisciplinare delle PID: stato dell’arte e limiti
Con l’approvazione di due nuovi farmaci per la terapia della IPF (pirfenidone e nintedanib) la corretta diagnosi differenziale della IPF è diventata di importanza critica nella pratica clinica. Sin dalle linee guida ATS/ERS del 2002 il corretto approccio diagnostico prevede la multidisciplinarietà con l’integrazione dei dati clinici, radiologici, e in casi selezionati anche anatomopatologici, per la diagnosi di PID. La diagnosi multidisciplinare (Multidisciplinary Diagnosis, MD) è quindi diventata il gold standard diagnostico.
Studi recenti hanno valutato l’accordo tra diversi team multidisciplinari per la diagnosi di PID e IPF, evidenziando che l’accordo è moderato in generale, ma buono per IPF e per alcune PID fibrosanti correlate a connettivopatie. Dati specifici indicano κ = 0,50 per l’accordo complessivo, con valori superiori per IPF (κw = 0,71) e per CTD-ILD (κw = 0,73), e valori inferiori per NSIP e HP. Questi risultati suggeriscono che gli attuali criteri diagnostici per IPF sono chiari e relativamente facili da applicare anche senza discussione multidisciplinare in casi meno complessi, mentre le PID fibrosanti non-IPF restano fonte di incertezza tra i centri.
Inoltre, l’assenza di una chiara definizione diagnostica per NSIP e HP implica disaccordi significativi tra MDTMs, evidenziando una necessità di raffinamento delle linee guida. Le definizioni “liquide” delle PID riflettono l’eterogeneità fenotipica e prognostica che caratterizza queste patologie, nonché la necessità di considerare meccanismi patogenetici oltre ai soli pattern radiologici e anatomopatologici.
Implicazioni per la medicina di precisione e classificazione eziopatogenetica
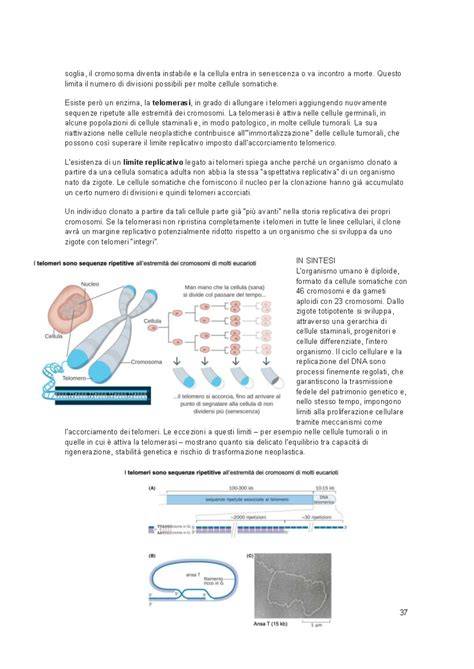
Un messaggio chiave riguarda la potenzialità delle prospettive genetiche nel ridefinire la classificazione delle PID. L’approccio eziopatogenetico potrebbe fornire informazioni prognostiche addizionali rispetto a quelle derivanti dai soli pattern morfologici. Sei geni correlati ai telomeri e alla telomerasi sono stati identificati nella fibrosi polmonare familiare, tra cui TERT, TERC, RTEL1, PARN, e altre mutazioni; tali dati suggeriscono che il difetto genetico possa guidare la progressione della malattia in modo universale, indipendentemente dal classico pattern diagnostico.
Lo studio citato nel testo indica che le mutazioni telomerasi portano a un ampio spettro di PID progressive e che la prognosi delle PID fibrosanti è guidata dal difetto genetico piuttosto che dal pattern clinico o radiologico. Nell’80% delle famiglie le diagnosi tra soggetti affetti risultano discordanti, evidenziando l’eterogeneità familiare anche con lo stesso difetto genetico. Questi elementi sottolineano l’urgenza di comprendere meglio il profilo anatomopatologico e molecolare delle PID per identificare i casi che potrebbero beneficiare di trattamenti precoci.
In termini prognostici, lo studio riporta che non vi è differenza significativa tra IPF e non-IPF per alcune patologie e che il tasso di declino della capacità vitale forzata e la sopravvivenza variano in funzione della patogenesi genetica. Tale approccio invita a ripensare l’assetto della classificazione PID, spostandosi da una semplice categorizzazione morfologica a una integrazione di dati genetici e meccanismi patogenetici.
Conclusioni operative e prospettive future
La diagnosi multidisciplinare rimane cruciale per affrontare casi complessi, in particolare quando i dati clinici e radiologici non sono chiari o sono discordanti. La medicina di precisione e l’indagine genetica offrono nuove opportunità per una classificazione eziopatogenetica delle PID che possa guidare terapie future e scelte di gestione personalizzate, pur senza rinunciare all’importanza delle evidenze cliniche e radiologiche tradizionali.
tags: #registro #italiano #di #pneumopatie #interstiziali #diffuse