Le pneumopatie interstiziali rappresentano un insieme eterogeneo di condizioni caratterizzate da una perdita della normale espansione polmonare e dalla presenza di tessuto fibroso nell’interstizio. In questa sede ci concentreremo sulle malattie polmonari restrittive, distinguendole da quelle ostruttive e descrivendone eziologia, sintomi, diagnosi e principali percorsi di trattamento descritti nel materiale di riferimento.
Definizione e principi generali
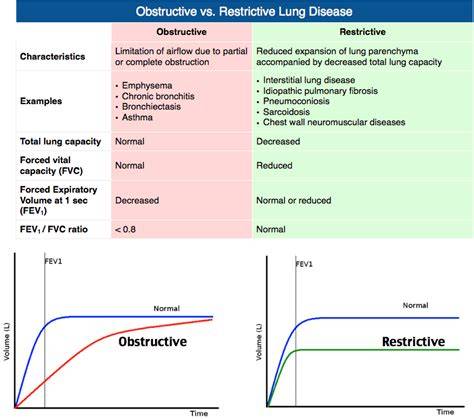
Le malattie polmonari restrittive si riferiscono a condizioni che riducono la capacità di espansione dei polmoni, con influsso diretto sulla funzionalità respiratoria e sulla ventilazione. La fibrosi polmonare idiopatica, la pneumoconiosi e altre patologie interstiziali rientrano in questa categoria, che si distingue dalle patologie ostruttive per la presenza di ostruzione ridotta e non principalmente di ostacolo al flusso d’aria durante l’espirazione.
Cause intrinseche ed estrinseche della fibrosi polmonare
Hanno origine dall’interno dei polmoni e comportano l’infiammazione o la cicatrizzazione del tessuto polmonare, rendendolo più rigido e meno elastico. Fibrosi polmonare idiopatica (IPF).Pneumoconiosi.Sarcoidosi.Malattia polmonare indotta dalle radiazioni.Fibrosi polmonare indotta da farmaci.
Hanno origine dall’esterno dei polmoni e ne compromettono l’espansione a causa di limitazioni meccaniche o debolezza muscolare. I sintomi della malattia polmonare restrittiva si sviluppano gradualmente e possono variare a seconda della causa sottostante. Le malattie polmonari restrittive possono verificarsi per molteplici ragioni.
La fibrosi polmonare idiopatica è caratterizzata da piccole lesioni ricorrenti alle cellule epiteliali alveolari, che sono già predisposte alla senescenza. Una combinazione di fattori ambientali (p. es., il fumo di sigaretta), genetici (p. es., polimorfismi del gene MUC5B) e altri fattori sconosciuti probabilmente contribuiscono alla disfunzione delle cellule epiteliali alveolari o alla loro riprogrammazione, che porta ad un'anomala fibroproliferazione nel polmone.
Diagnosi: strumenti e segni chiave
Test di funzionalità polmonare: Questi test valutano la quantità d’aria che i polmoni riescono a contenere e la qualità della respirazione. Di solito mostrano una diminuzione della quantità d’aria che si riesce a espirare con forza e della capacità polmonare totale.
TC ad alta risoluzione e imaging: La TC ad alta risoluzione mostra opacità reticolari diffuse, irregolari e subpleuriche, spesso con setti interlobulari ispessiti e broncoeccasie da trazione, supportando la diagnosi di fibrosi polmonare in contesti clinici appropriati.
Biopsia polmonare: Prova può essere considerata se rimane incertezza diagnostica dopo la valutazione iniziale.
Fibrosi polmonare idiopatica: caratteristiche principali
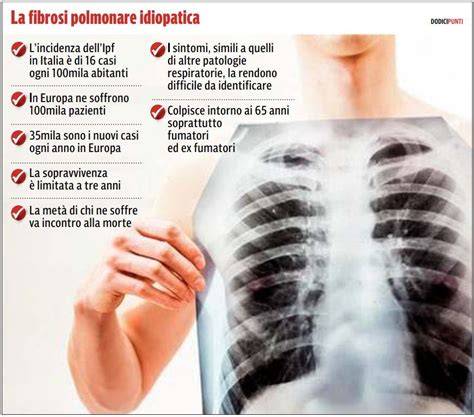
La fibrosi polmonare idiopatica (IPF) è la forma più comune di polmonite interstiziale idiopatica ed è associata a una progressiva fibrosi polmonare. La sintomatologia tipica include dispnea da sforzo e tosse non produttiva con crepitii inspiratori fini (crepitii a velcro). L’assenza di una causa identificabile e la progressione nel tempo richiedono una gestione mirata con farmaci antifibrotici e supportive care.
La diagnosi si basa su anamnesi, esame obiettivo e imaging TC, supportata dalla biopsia se necessaria. Il trattamento può includere antifibrotici come pirfenidone o nintedanib, ossigenoterapia e riabilitazione polmonare, con valutazione precoce del trapianto polmonare in casi selezionati.
Respirazione polmonare - Lattes Editori
Patologie estrinseche ed esposizioni lavorative
La pneumoconiosi e altre pneumopatie correlate all’esposizione professionale rappresentano esempi chiave di cause esterne che aumentano la rigidità polmonare e limitano l’espansione polmonare. Tra queste troviamo: silicosi, pneumoconiosi dei lavoratori del carbone, asbestosi e altre condizioni correlate all’esposizione a polveri o sostanze chimiche.
Queste malattie si presentano tipicamente con sintomi di dispnea associati a tosse secca o produttiva e limitazione ventilatoria. La radiografia toracica e la spirometria sono strumenti diagnostici comuni, ma spesso non esistono trattamenti specifici mirati; è essenziale interrompere l’esposizione e gestire la sintomatologia e le complicanze.
Trattamento e gestione multidisciplinare
Il trattamento della malattia polmonare restrittiva varia in base alla causa, alla gravità e al tipo. Corticosteroidi o immunosoppressori sono indicati quando la malattia polmonare è correlata a infiammazioni o disturbi autoimmuni; farmaci antifibrotici come pirfenidone o nintedanib riducono la progressione della fibrosi polmonare idiopatica. L’ossigenoterapia è indicata per chi presenta ipossiemia; la riabilitazione polmonare è parte integrante del percorso di cura per migliorare energia e resistenza.
Dispositivi di supporto possono includere busti toracici o interventi chirurgici per correggere deformità scheletriche, oppure dispositivi come BiPAP per supportare la funzione respiratoria in presenza di debolezza muscolare. Cambiamenti nello stile di vita, come perdita di peso, cessazione del fumo e riduzione dell’esposizione a polveri nocive, possono contribuire a migliorare la qualità di vita e la prognosi.
Prognosi e considerazioni etiche
La prognosi della fibrosi polmonare idiopatica è variabile e spesso sfavorevole, con la maggior parte dei pazienti che peggiora nonostante la terapia. La terapia antifibrotica ha dimostrato di ridurre la mortalità in alcune analisi, ma la malattia resta gravata da una prognosi sfavorevole e necessita di discussioni precoci con paziente e familiari riguardo alle cure di fine vita e al piano di cure anticipato.
In ambito diagnostico e terapeutico è essenziale mantenere un approccio multidisciplinare, includendo pneumologi, radiologi, patologhi e specialisti di riabilitazione respiratoria per ottimizzare diagnosi, trattamento e supporto al paziente.
tags: #pneumopatie #restrittive #fibrosi