La fibrosi polmonare idiopatica è una forma grave di pneumopatia interstiziale diffusa, con un’impronta progressivamente fibrosante. La sua eziologia è tuttora ignota, mentre si sta chiarendo sempre più la sua patogenesi, dalla comprensione della quale deriva la possibilità di utilizzo di due nuovi farmaci antifibrotici, il pirfenidone ed il nintedanib. Entrambi agiscono interferendo con il declino funzionale della malattia, rallentandolo, per cui l’endpoint della attività dei due farmaci è la riduzione della capacità vitale forzata (CVF). I due farmaci presentano buona tollerabilità e rappresentano un bridge per il trapianto polmonare.
Definizione e quadro clinico
La fibrosi polmonare idiopatica (IPF) rappresenta una rara pneumopatia interstiziale diffusa, ad eziopatogenesi sconosciuta e a prognosi infausta, con coinvolgimento limitato al parenchima polmonare. La malattia presenta un decorso cronico con deterioramento della funzione polmonare fino all’insufficienza respiratoria conclamata e all’exitus (sopravvivenza mediana alla diagnosi di 2,5/3,5 anni). Il substrato patogenetico è rappresentato da un’aberrante risposta profibrotica sostenuta dai ripetuti microtraumatismi dell’epitelio alveolare; il conseguente massivo rilascio di mediatori come il TGF-β si traduce nel progressivo accumulo di miofibroblasti, con sintesi e deposito di proteine della matrice extracellulare come collagene di I, III e IV tipo e fibronectina, determinando il decadimento della funzione respiratoria.
Prognosi e impatto sulla qualità della vita
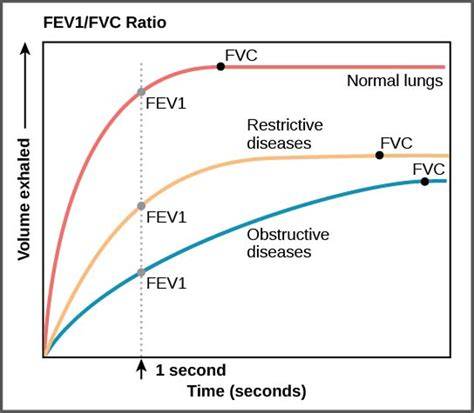
Le esacerbazioni acute dell’IPF possono verificarsi in qualsiasi momento nel corso della malattia e sono associate a mortalità elevata. La maggior parte dei pazienti con IPF muore per una esacerbazione o per insufficienza respiratoria. È fondamentale iniziare precocemente un trattamento antifibrotico, per cercare di rallentare l’andamento di tale patologia aggressiva e con prognosi infausta. La diagnosi ha notevole impatto sia sulla qualità della vita dei pazienti sia dei caregiver; è quindi importante programmare e fornire cure palliative tempestive ed efficaci con l’avanzare della malattia. Diversi studi dimostrano che la maggior parte delle persone con IPF mostra un declino della capacità vitale forzata, con solo l’8% dei pazienti stabile nella FVC per 1 anno. Pazienti con IPF lieve o moderata hanno una riduzione media di FVC di 150-200 ml all’anno.
Terapia antifibrotica
L’approvazione da parte della FDA di pirfenidone e nintedanib ha rivoluzionato il trattamento dell’IPF, in precedenza limitato alla sola terapia di supporto e al trapianto polmonare.
Pirfenidone: effetti su funzionalità respiratoria e sopravvivenza
Il pirfenidone, derivato della piridina con proprietà antinfiammatorie, antiossidanti e antifibrotiche, regola la concentrazione del TGF-β, inibendo la proliferazione dei fibroblasti e stimolando la sintesi di collagene. Studi di fase 2 e di fase 3 hanno mostrato una riduzione del declino della FVC e una diminuzione degli episodi di esacerbazioni acute. Nell’analisi aggregata di CAPACITY e ASCEND è stata osservata una riduzione significativa del declino della FVC a 72 settimane e una riduzione del tasso di ospedalizzazione per complicanze respiratorie; inoltre, l’analisi combinata ha indicato una riduzione del rischio di mortalità per tutte le cause e di morte per IPF rispetto al placebo. L’analisi ha evidenziato anche una possibile riduzione del deterioramento della distanza percorsa a piedi in 6 minuti e un miglioramento della qualità di vita correlata alla salute.
Nintedanib: effetti su funzionalità respiratoria e sopravvivenza
Il nintedanib è un inibitore aspecifico della tirosin-chinasi con effetti pleiotropici sui recettori PDGFR, VEGFR e FGFR, coinvolti nel signaling cellulare durante la fibrogenesi. La sua efficacia è stata studiata nello studio TOMORROW e negli studi INPULSIS-1 e INPULSIS-2, che hanno dimostrato una riduzione significativa del declino della FVC rispetto al placebo. L’analisi aggregata ha mostrato una riduzione del declino della FVC di circa il 50% su 52 settimane. Tuttavia, non è stata osservata una chiara riduzione della mortalità. Gli effetti avversi più comuni sono di natura gastrointestinale, di grado lieve-moderato, e la diarrea è tra i più frequenti. Il monitoraggio degli enzimi epatici è consigliato a causa di potenziali danni epatici.
Timing di inizio e scelta terapeutica
Il trattamento tempestivo della IPF è fondamentale per preservare la funzione polmonare, ridurre il rischio di riacutizzazioni e migliorare l’outcome. L’analisi post-hoc di CAPACITY e ASCEND ha mostrato benefici sia in pazienti con funzione polmonare preservata sia in quelli con malattia avanzata. L’INMARK ha suggerito un vantaggio nel rallentare il declino della FVC, pur con cautela sull’interpretazione. In generale, si consiglia di considerare la terapia antifibrotica per tutti i pazienti, riservandola a chi ha una capacità vitale forzata superiore a 50% in base all’evoluzione individuale.
Effetti degli antifibrotici su sintomi e qualità della vita
Né nintedanib né pirfenidone hanno dimostrato efficacia nel ridurre dispnea, tosse e migliorare direttamente la qualità della vita in modo consistente, anche se il declino della funzione polmonare è rallentato. Alcuni studi e registri indicano che un peggioramento della FVC è associato a una riduzione della qualità di vita e della capacità di esercizio, suggerendo che l’utilizzo degli antifibrotici possa indirettamente migliorare la qualità della vita tramite il rallentamento del peggioramento polmonare.
Problematiche associate al ritardo dell’inizio del trattamento
La diagnosi IPF è spesso ritardata per errata interpretazione della sintomatologia. Nonostante l’aumento dell’uso delle terapie antifibrotiche, solo circa il 60% dei pazienti con IPF sta assumendo nintedanib o pirfenidone. Una recente indagine internazionale ha rilevato che quasi un quarto degli pneumologi fosse maggiormente preoccupato per gli effetti collaterali della terapia piuttosto che per altri aspetti.
Altre terapie correlate alla gestione della IPF
Oltre ai farmaci antifibrotici, esistono trattamenti per gestire sintomi come tosse, dispnea e reflusso gastrico. Trattamenti per GERD, antitussivi, ossigenoterapia e riabilitazione polmonare sono comunemente impiegati per migliorare la tolleranza all’esercizio e la qualità della vita. Storicamente corticosteroidi e immunosoppressori non sono più raccomandati per IPF, ma possono avere ruoli in altre MPI. Per i pazienti idonei, il trapianto di polmone resta una opzione da discutere precocemente quando le condizioni lo permettono.
Nuovi ed emergenti approcci e gestione degli effetti collaterali
La ricerca continua: nel 2025 sono in fase avanzata di sperimentazione terapie promettenti come Treprostinil per via inalatoria e anticorpi monoclonali mirati a percorsi fibrotici. Partecipare a una sperimentazione clinica può offrire accesso a terapie innovative. Per gestire gli effetti collaterali, le strategie includono: assumere i farmaci durante i pasti, mantenere l’idratazione, usare crema solare per la fotosensibilità associata al pirfenidone, tenere un diario dei sintomi e non interrompere improvvisamente il trattamento senza consultare il medico.
Riassunto operativo per pazienti e caregiver
La fibrosi polmonare polmonare idiopatica non è curabile, ma due farmaci antifibrotici approvati (nintedanib ed il pirfenidone) possono rallentare il declino della funzionalità polmonare. Nessuno dei due ripara il danno già presente, ma entrambi hanno dimostrato benefici nel rallentare la progressione della malattia. Alcuni pazienti traggono beneficio dall’uso di terapie sintomatiche e da un supporto multidisciplinare con pneumologo specializzato in malattie interstiziali polmonari. Il trapianto resta un’opzione per alcuni, con una valutazione accurata del paziente idoneo. Per una gestione efficace, è fondamentale un contatto costante con un team di specialisti e una valutazione periodica della tollerabilità e dell’efficacia delle terapie.
tags: #nintedanib #fibrosi #polmonare