Il team è da decenni attento alla diagnosi precoce della malattia, e si avvale di un efficace programma di screening neonatale che permette di individuare la presenza di malattia mediante test della tripsina immunoreattiva (IRT) su una goccia di sangue del neonato seguita dall’analisi molecolare del gene CFTR. Infine, la diagnosi di fibrosi cistica viene avvalorata dall’esame genetico che ha come obiettivo quello di individuare le mutazioni specifiche del Dna che caratterizzano ogni paziente. Il Centro segue pazienti di tutte le età grazie alla collaborazione con gli specialisti della Fibrosi Cistica Pediatrica e della Pneumologia. Al centro della fibrosi cistica c’è un unico gene: il gene CFTR (Cystic Fibrosis Transmembrane Regulator).
Perché il CFTR è essenziale
Quando questo gene è mutato, la proteina CFTR non funziona correttamente. Il suo compito è regolare il passaggio di cloro e acqua attraverso le membrane delle cellule. Questo muco spesso è il vero protagonista della malattia. Nei polmoni, ostruisce i bronchi e crea un ambiente ideale per i batteri, generando un circolo vizioso di infezioni e infiammazione che, nel tempo, deteriora progressivamente il tessuto polmonare. Nel pancreas, blocca il passaggio degli enzimi digestivi verso l’intestino, rendendo difficile digerire e assorbire i nutrienti.
Profilo clinico e variabilità
La fibrosi cistica non comporta disabilità fisiche evidenti né compromissioni delle capacità cognitive. Il grado di coinvolgimento varia notevolmente da persona a persona, in base al tipo di mutazioni genetiche presenti. Alcune persone hanno una forma più lieve, altre più impegnativa. La fibrosi cistica si manifesta in modi diversi a seconda dell’età e del tipo di mutazione. Un dato che racconta bene i progressi compiuti: negli anni ’70 un bambino con fibrosi cistica poteva sperare in circa 15 anni di vita.
Genetica e ereditarietà
La fibrosi cistica è una malattia autosomica recessiva: per manifestarsi, è necessario che un bambino erediti due copie mutate del gene CFTR, una da ciascun genitore. I portatori sani sono diffusissimi: in Italia si stima circa una persona su 30. Ad oggi sono state identificate oltre 2.000 mutazioni del gene CFTR in grado di causare la malattia. La più comune - denominata F508del - è presente in almeno una copia in circa l’80% dei pazienti.
Diagnosi neonatale e test genetici
In Italia, grazie allo screening neonatale esteso a tutte le regioni, la fibrosi cistica viene oggi individuata nelle prime settimane di vita attraverso un semplice prelievo di sangue dal tallone del neonato (il cosiddetto “test di Guthrie”). Il test del sudore - l’esame più affidabile per la diagnosi: misura la quantità di cloro nel sudore, che nei pazienti con FC è significativamente elevata.
Trattamento e gestione della malattia
Per decenni le terapie disponibili hanno puntato a gestire i sintomi: fisioterapia respiratoria quotidiana per liberare i bronchi dal muco, antibiotici per combattere le infezioni, enzimi pancreatici e integratori vitaminici per compensare il malassorbimento. I modulatori del CFTR sono farmaci che, anziché limitarsi a trattare le conseguenze della malattia, intervengono direttamente sul difetto di base: correggono o potenziano la proteina CFTR difettosa, permettendole di funzionare quasi normalmente.
A gennaio 2026 l’AIFA ha ampliato l’accesso alle terapie
A gennaio 2026 l’AIFA (Agenzia Italiana del Farmaco) ha ampliato in modo decisivo l’accesso a queste terapie a carico del Servizio Sanitario Nazionale. Oggi quasi tutti i pazienti con mutazioni non di Classe I - la grande maggioranza - possono accedere gratuitamente a Kaftrio®/Kalydeco® (disponibile dai 2 anni di età) oppure al modulatore di nuova generazione Alyftrek® (dai 6 anni). Nonostante questi straordinari progressi, una minoranza di pazienti porta mutazioni di Classe I (cosiddette “mutazioni stop”) per le quali i modulatori attuali non sono efficaci. Su questo fronte la ricerca è attivissima: molecole come ELX-02 e CC-90009, sperimentate nel 2025, stanno aprendo nuove strade.
La trasformazione della malattia nel tempo
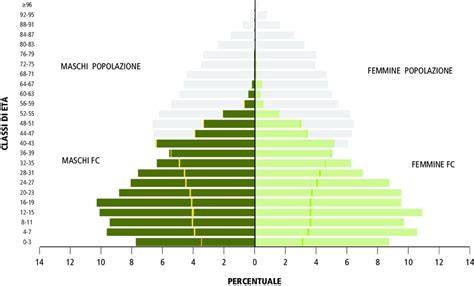
La fibrosi cistica è passata in pochi decenni da malattia quasi esclusivamente pediatrica a condizione che si vive ormai in età adulta. Oggi in Italia il 65% dei pazienti ha 18 anni o più - una cifra impensabile fino a vent’anni fa. L’obiettivo della ricerca per i prossimi anni è portare terapie efficaci anche per le mutazioni più rare, affinare la medicina di precisione basata sul singolo genotipo, e migliorare ulteriormente la gestione delle complicanze a lungo termine - incluso il benessere psicologico, oggi sempre più riconosciuto come parte integrante della cura.
Informazioni utili e trasparenza
Contenuti realizzati a cura del Dott. Donatello Salvatore, Consulente Scientifico LIFC, ultimo aggiornamento Marzo 2026. I dati epidemiologici citati fanno riferimento al Registro Italiano Fibrosi Cistica (RIFC) e ai comunicati ufficiali AIFA. Il test si esegue in laboratori specializzati in tecniche di genetica molecolare. Nella scelta vanno privilegiati i laboratori che partecipano a programmi di verifica periodica per il controllo di qualità delle procedure e, soprattutto, quelli che accanto al test forniscono un colloquio di consulenza genetica.
Domande utili da porre al laboratorio
Ecco alcune domande che può essere utile porre al laboratorio prima di prenotare il test. Prima di programmare l’esame, può essere molto utile contattare direttamente la struttura per richiedere alcune informazioni specifiche.
- È necessaria la ricetta del medico di medicina generale o dello specialista?
- In cosa consiste il test e quale tipo di campione biologico viene richiesto?
- Quante mutazioni del gene CFTR vengono ricercate dal test?
- Il laboratorio offre un servizio di consulenza genetica?
La fibrosi cistica è una malattia genetica ereditaria che colpisce 1 neonato su 2.500-2.700. E' dunque una malattia genetica che può essere definita rara e viene trasmessa con modalità autosomica recessiva. A causare la malattia è un difetto della proteina CFTR (Cystic Fibrosis Transmembrane Conductance Regulator), la cui funzione è di regolare gli scambi idroelettrolitici. L'alterazione della proteina comporta un'anomalia del trasporto di sali e determina, principalmente, la produzione di secrezioni "disidratate": il sudore è molto ricco in sodio e cloro, il muco è denso e vischioso e tende ad ostruire i dotti nei quali viene a trovarsi. Ad essere colpiti dagli effetti della malattia sono soprattutto l'apparato respiratorio, le vie aeree, il pancreas, il fegato, l'intestino e l'apparato riproduttivo (soprattutto nei maschi, a causa dell’ostruzione dei dotti spermatici).
Classificazione delle mutazioni CFTR
Del gene che codifica per la proteina CFTR si conoscono circa 2.000 differenti mutazioni, che sono state suddivise in 5 gruppi principali sulla base del tipo di alterazione del DNA che caratterizza la mutazione. Le mutazioni di classe I arrestano la sintesi della proteina, mentre quelle di classe II (tra cui la comune mutazione F508del) sintetizzano una proteina CFTR non correttamente conformata, che viene presto rimossa. Le mutazioni di classe III, IV e V consentono la sintesi di una proteina alterata che, in qualche modo, riesce a raggiungere la sua sede di azione, oppure (come nel caso di alcune mutazioni di classe Va) consentono la sintesi di una piccola quota di proteina normale. Anche se, ancora oggi, per la fibrosi cistica non esiste una cura unica e definitiva, a disposizione dei pazienti ci sono diverse opzioni terapeutiche, tra le quali i farmaci modulatori della proteina CFTR.
tags: #medico #specialista #fibrosi #cistica #nome