Le interstiziopatie polmonari pediatriche (chILD) rappresentano un gruppo eterogeneo di oltre 200 malattie polmonari rare, che comportano morbidità significativa e mortalità in età pediatrica. Il processo diagnostico è complesso e richiede l’integrazione di segni e sintomi respiratori, spesso aspecifici ma persistenti, prove di funzionalità respiratoria, imaging del torace, endoscopia respiratoria con lavaggio bronco-alveolare, test genetici e, ove possibile, biopsia polmonare. L’approccio è multidisciplinare, mirato al controllo della flogosi e al supporto respiratorio, in assenza di terapie specifiche nella maggior parte dei casi.
Cos’è e perché conta: definizione e impatto clinico
Le chILD (children’s Interstitial Lung Disease) indicano un gruppo di malattie polmonari interstiziali caratterizzate da alterazioni dell’architettura delle vie aeree, degli alveoli e del compartimento interstiziale. La causa può essere genetica o non identificata, ma in tutte le condizioni è evidente l’importanza del coinvolgimento di processi infiammatori e fibrotici nel polmone. Non tutte le patologie presentano una prognosi uguale: la gravità, la velocità di progressione e la risposta alle terapie variano significativamente da caso a caso. La diagnosi precoce e l’integrazione tra specialisti sono fondamentali per modulare il trattamento e migliorare gli esiti a lungo termine.
Età pediatrica e classificazione: cosa cambia rispetto agli adulti
Una delle più importanti acquisizioni è che le classificazioni utilizzate per le interstiziopatie polmonari nell’adulto non sono valide per le chILD, soprattutto nelle forme a esordio precoce. La Children’s Interstitial Lung Disease Research Cooperative group e la European Union-ChILD collaboration network hanno definito nuove fasce d’età per le ILD nei bambini. La classificazione si riorganizza con reti di ricerca/collaborazione che propongono categorie che distinguono tra forme sotto i 2 anni e forme non specifiche dell’infanzia, riflettendo differenze cliniche, radiologhe e molecolari tipiche dell’età pediatrica.
Diagnosi: come si arriva alla conferma
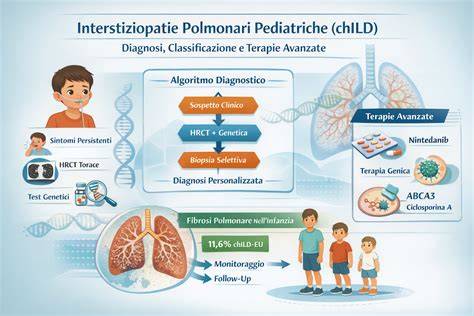
La diagnosi si basa sull’integrazione di clinica, imaging e, quando necessario, istologia.
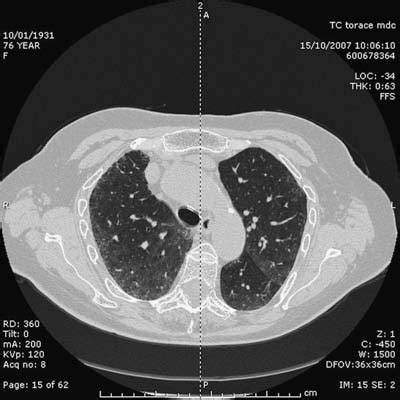
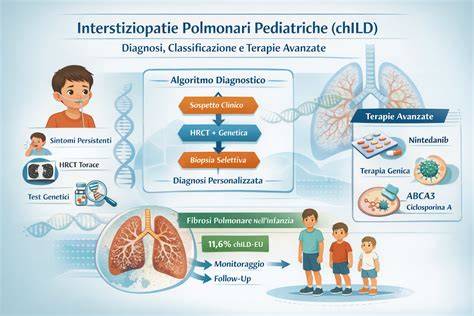
La TAC ad alta risoluzione è considerata il “gold standard” di imaging nelle chILD, utilizzata insieme a valutazioni cliniche e genetiche. La radiografia può rilevare alterazioni interstiziali, ma la TCHR è essenziale per definire tipo di coinvolgimento polmonare e grado di fibrosi. Un’anamnesi clinica accurata deve indagare esposizioni professionali o ambientali a rischio, assunzione di farmaci potenzialmente dannosi e presenza di sintomi compatibili con malattie sistemiche che possano coinvolgere il polmone.
Esami ematochimici mirati a cercare autoanticorpi specifici (come ANA, ENA, ANCA) possono essere utili per capire se il danno polmonare è provocato da una malattia autoimmune. L’esame obiettivo e i test di funzionalità respiratoria sono integrati in un percorso diagnostico multidisciplinare tra pneumologo, radiologo e reumatologo, che valuta se sia possibile fare una diagnosi clinicamente precisa o se sia indicata una biopsia polmonare per elementi istopatologici.
Sezione patogenesi: come nasce l’endotelio polmonare danneggiato
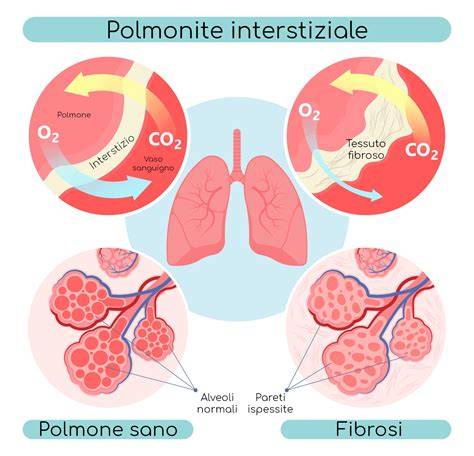
Il tessuto interstiziale del polmone è l’impalcatura che permette agli alveoli di espandersi e di scambiare gas con il sangue. Quando una malattia colpisce l’interstizio, questo viene popolato da cellule del sistema difensivo immunologico ed invaso da liquido infiammatorio con possibile evoluzione in fibrosi. Le interstiziopatie polmonari si presentano spesso in modo subdolo, con sintomi aspecifici progressivi che tendono a peggiorare lentamente e questo ritarda la diagnosi. I segni comuni includono ridotta tolleranza allo sforzo, tosse secca persistente, dispnea da sforzo progressiva; in stadi avanzati, possono comparire cianosi e clubbing digitale.
Diagnosi precoce e follow-up: perché è cruciale
La diagnosi precoce permette di avviare trattamenti mirati prima che si sviluppino danni fibrotici irreversibili. Un’attenta valutazione pneumologica di sintomi aspecifici, anche a esordio modesto, consente di identificare precocemente l’interstiziopatia per valutare tempestivamente le indicazioni terapeutiche. Il sospetto diagnostico si consolida grazie a esami funzionali, saturazione di ossigeno al basale e dopo sforzi, DLCO, emogasanalisi e TC Torace ad alta risoluzione. Una biopsia polmonare rimane utile in alcuni contesti, ma la diagnosi molecolare sta diventando cruciale, orientando decisioni cliniche e, in alcuni casi, evitando procedure invasive.
Terapie: da approcci empirici a terapie mirate e personalizzate
Le terapie per le chILD sono tradizionalmente state empiriche, ma la ricerca sta aprendo nuove strade verso trattamenti più specifici e personalizzati. Tra le terapie emergenti vi sono inibitori della tirosin-chinasi (es. nintedanib), cellule staminali mesenchimali, e approcci genici virus-mediati per deficit della proteina B del surfattante. La ciclosporina A è stata individuata come possibile correttore molecolare per specifiche varianti ABCA3, offrendo potenziali alternative nei casi refrattari all’idrossiclorochina. La terapia genica e i trattamenti di precisione mirano a trattare la causa sottostante piuttosto che i soli sintomi, aprendo la strada a una medicina di precisione per le chILD.
L’approccio terapeutico è fortemente multidisciplinare: interrompere esposizioni ambientali o farmaci scatenanti, promuovere stile di vita attivo e riabilitazione respiratoria; le terapie immunosoppressive e corticosteroidee possono essere indicate nei coinvolgimenti polmonari collegati a malattie sistemiche (soprattutto nelle forme non fibrotiche), ma sono nocive nelle forme fibrotiche. In stadi avanzati si ricorre spesso a ossigenoterapia o programmi di riabilitazione respiratoria prolungati. Per i pazienti pediatrici, la gestione è personalizzata in base all’eziologia e alla gravità, con l’obiettivo di controllare l’infiammazione e supportare la funzione polmonare durante la crescita.
Prospettive e reti internazionali: perché la collaborazione fa la differenza
La rarità delle chILD rende necessarie registri, coorti grandi e protocolli multicentrici. Le reti internazionali come EU-ChILD e la Children’s Interstitial Lung Disease Research Cooperative Group svolgono un ruolo chiave nella definizione di classificazioni, raccolta dati prospettiva e sviluppo di studi clinici robusti. L’obiettivo è sviluppare trattamenti mirati che migliorino la qualità della vita e la prognosi per i giovani pazienti, con un focus crescente su biomarcatori, farmaci innovativi e ottimizzazione degli approcci terapeutici.
Informazioni utili per famiglie e professionisti
La diagnosi delle interstiziopatie polmonari pediatriche è complessa e beneficia di un approccio multidisciplinare tra pneumologi, radiologi, reumatologi, genetisti e altri specialisti. La recente letteratura internazionale sottolinea l’importanza di monitorare la funzione polmonare durante la crescita e di valutare attentamente l’esecuzione di biobie nel contesto clinico. Nei bambini affetti, l’obiettivo è rallentare la progressione e preservare la funzione polmonare durante lo sviluppo, riconoscendo che per alcune forme non esistono terapie risolutive e la gestione si approccia al controllo della flogosi e al supporto respiratorio.
Riassunto operativo per clinici
- Valutare sintomi respiratori persistenti e aspecifici in età pediatrica e considerare chILD nel differenziale.
- Eseguire TC ad alta risoluzione e, se necessario, test genetici per identificare varianti patogene.
- Coinvolgere un team multidisciplinare per definire diagnosi clinica, indicazioni diagnostiche aggiuntive (biopsia) e piano terapeutico.
- In caso di diagnosi confermata, modulare la gestione sulle cause identificabili, interrompere esposizioni dannose e avviare riabilitazione respiratoria e supporto farmacologico mirato quando indicato.
tags: #le #interstiziopatie #in #eta #pediatrica