Pubblicate le nuove linee di indirizzo del Ministero della Salute, aggiornate a giugno 2026, dedicate alla corretta prescrizione degli integratori e dei prodotti nutrizionali nei pazienti affetti da fibrosi cistica. Garantire ai pazienti con fibrosi cistica un adeguato stato nutrizionale, attraverso prescrizioni mirate e personalizzate di prodotti dietetici erogabili.
Valutazione nutrizionale personalizzata: piano calorico-proteico e metabolismo vitaminico
L’aggiornamento parte dal presupposto chiave: nei pazienti con fibrosi cistica il fabbisogno calorico-proteico e vitaminico non può essere definito in modo standardizzato, ma deve essere valutato caso per caso, sulla base del monitoraggio costante dei parametri di crescita, dello stato clinico e dell’evoluzione della malattia. Particolare attenzione viene riservata alla supplementazione delle vitamine liposolubili A, D, E e K, il cui deficit è frequente nella fibrosi cistica a causa dell’alterato assorbimento intestinale e della compromissione, variabile da paziente a paziente, della funzione pancreatica esocrina. Tra le vitamine, un ruolo centrale è attribuito alla vitamina D. Il documento sottolinea come bassi livelli sierici siano associati a un peggioramento della funzionalità polmonare, mentre livelli adeguati possano contribuire a rallentarne il declino. La vitamina D viene inoltre richiamata per il suo possibile ruolo protettivo, antiossidante e immunomodulatore, oltre che per il potenziale contributo nella prevenzione del diabete correlato alla fibrosi cistica.
Un altro capitolo rilevante riguarda i minerali, a partire dal sodio. Il difettoso funzionamento della proteina CFTR comporta un’elevata concentrazione di sodio nel sudore, esponendo i pazienti a un rischio significativo di disidratazione e squilibri elettrolitici, soprattutto nei periodi caldi, durante l’attività fisica, in caso di febbre o disturbi gastrointestinali. Nei lattanti la carenza di sodio può associarsi a crescita stentata e quadri simil-Bartter. Il documento affronta anche la supplementazione di magnesio, zinco e calcio. Il magnesio è raccomandato in particolare nei pazienti in terapia cronica con antibiotici aminoglicosidi o con deficit severo di assorbimento, poiché una sua carenza può determinare perdita di forza muscolare, anche a carico dei muscoli respiratori. Per lo zinco, i deficit sono descritti come frequenti e associati a ritardo di crescita, aumentata suscettibilità alle infezioni, anoressia, perdita del gusto e disturbi della visione; per questo il monitoraggio ematico dovrebbe essere effettuato almeno una volta l’anno. Più prudente la posizione sul selenio: le linee guida ESPEN-ESPGHAN-ECFS 2024 indicano che non vi sono prove sufficienti a supportarne l’uso routinario nella fibrosi cistica per migliorare gli esiti nutrizionali o respiratori. Infine, le linee di indirizzo dedicano spazio agli acidi grassi essenziali e agli acidi grassi polinsaturi a lunga catena, in particolare DHA ed EPA, per il loro potenziale ruolo nella modulazione dell’infiammazione. Pur riconoscendo il razionale biologico e alcuni dati preliminari, il documento sottolinea che le evidenze disponibili non sono ancora sufficienti per formulare raccomandazioni pratiche specifiche sull’integrazione di acidi grassi al fine di migliorare la funzione polmonare o ottenere effetti antinfiammatori nei bambini e negli adulti con fibrosi cistica.
Terapia antinfiammatoria, antibiotici e modulazione CFTR: approcci farmacologici
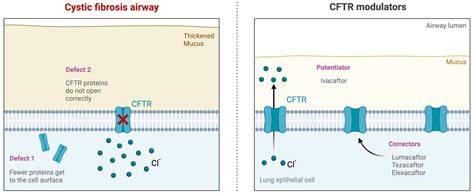
Terapia antinfiammatoria: vengono utilizzati antiinfiammatori steroidei (corticosteroidi) o non steroidei. Gli antinfiammatori steroidei hanno ottima efficacia nel ridurre lo stato cronico infiammatorio tipico della patologia e così migliorare la funzionalità polmonare, ma il loro uso a lungo termine non è indicato a causa di effetti collaterali. Antibiotici: vengono utilizzati primariamente per prevenire le infezioni polmonari, eliminando il secreto bronchiale che ostruisce le vie aeree. Frequentemente si somministrano antibiotici per via aerosolica, poiché vengono ridotti sia gli effetti sistemici e si raggiungono elevate concentrazioni di farmaco direttamente nell’organo target (i polmoni). Infine, vanno considerate le terapie volte a compensare, almeno parzialmente, il difetto della patologia, ovvero il malfunzionamento della proteina CFTR. Da qualche anno sono stati messi in commercio farmaci in grado di aumentare il traffico di proteine CFTR nella membrana cellulare, con la conseguenza di migliorare il quadro clinico nei soggetti che rispondono alla terapia.
Igiene, diagnostica neonatale, screening e diagnosi esatta
Lo screening neonatale consiste in un piccolo prelievo di sangue, effettuato dal tallone del neonato tra le prime 48/72 ore di vita e si basa sul dosaggio della tripsina. Se il test rileva livelli di tripsina elevati, non è detto che il bambino sia effettivamente affetto da FC, pertanto il Centro Regionale di Riferimento per gli Screening richiama la famiglia per il secondo dosaggio, tra il 15° e il 20° giorno di vita del bambino. Questo esame consente di intervenire tempestivamente con una diagnosi adeguata. Infatti, le cure, se iniziate sin dai primi mesi di vita, possono migliorare la crescita, aiutare a mantenere sani i polmoni, ridurre i ricoveri ospedalieri e prospettare una migliore qualità di vita. Il test del sudore è il modo più efficace per diagnosticare la FC. E’ un semplice test indolore, che si esegue in ambulatorio e non è invasivo. Consiste nella misurazione della concentrazione di sale nel sudore. Il limite al di sopra del quale il test è ritenuto positivo confermando la diagnosi di FC equivale a 60 mEq/L, mentre risulta negativo con valori di cloro al di sotto di 40 mEq/L. Per i valori all’interno di questo range il test può essere ripetuto per dare una diagnosi accertata di FC.
Il test viene richiesto nei bambini con screening neonatale positivo per FC, nei bambini che abbiano presentato alla nascita ileo da meconio, per bambini con sintomi respiratori o gastrointestinali che inducano a sospettare una diagnosi di FC e nei casi di pancreatite cronica o grave disidratazione, soprattutto nei mesi estivi. Un individuo su 25/26 è portatore asintomatico del gene responsabile della FC. Per rilevare tale alterazione si può ricorrere ad uno specifico esame del sangue. Un bambino affetto da FC eredita una copia del gene difettoso da ciascun genitore. Oggi, accanto alle terapie di routine, per alcune mutazioni come ad esempio la F508del e ed altre meno frequenti, sono disponibili farmaci correttori e potenziatori che intervengono sul funzionamento della proteina CFTR, migliorando il decorso della malattia.
Terapia enzimatica sostitutiva, alimentazione e nutrizione in età pediatrica e adulta
Il muco vischioso che ostruisce le vie respiratorie favorisce la proliferazione di batteri. L’antibioticoterapia (meglio se per via aerosolica) ha un ruolo importante nel controllo delle infezioni. Questa dovrebbe essere prescritta solo in base al risultato dell’esame microbiologico sulle secrezioni bronchiali ottenute dopo la tosse o mediante aspirato faringeo. La quantità da somministrare deve essere valutata tenendo conto della gravità della compromissione pancreatica e delle abitudini alimentari dei pazienti, che devono sottoporsi ad una dieta libera, equilibrata, ipercalorica. Al momento non esiste una terapia che consente la guarigione dalla fibrosi cistica, tuttavia l’impostazione di un programma terapeutico personalizzato e globale, in grado di affrontare le diverse sfaccettature cliniche della malattia, unitamente alle più recenti terapie innovative, negli anni ha prolungato significativamente la sopravvivenza dei pazienti FC. Infatti, la fibrosi cistica, se inquadrata correttamente e affrontata precocemente, non è più una malattia unicamente pediatrica, ma interessa anche la medicina dell’adulto. In base alla legge nazionale n. La somministrazione di enzimi pancreatici e l’impostazione di un piano nutrizionale adeguato rappresentano uno dei cardini della terapia dei pazienti con fibrosi cistica. La mancanza di enzimi pancreatici è particolarmente dannosa per la digestione dei grassi. Senza l’azione degli enzimi, i grassi introdotti non vengono digeriti ma persi con le feci, che diventano frequenti, unte, poco solide e abbondanti. La terapia enzimatica sostitutiva deve essere somministrata con l’assunzione dei pasti e degli spuntini a un dosaggio personalizzato compreso tra 2000-4000 U lipasi/Kg di peso corporeo/pasto (8000-10.000 U lipasi/kg di peso corporeo/die) che dovrebbe essere calcolato in base al contenuto di grassi del pasto e delle caratteristiche del paziente (peso, altezza ed età) e viene suggerito dai centri di riferimento. Un dosaggio troppo ridotto di enzimi può non essere in grado di correggere il difetto e quindi non consente di migliorare la perdita di grassi con le feci che rimangono oleose. Il paziente affetto da fibrosi cistica, a maggior ragione in presenza di insufficienza pancreatica, presenta un elevato rischio di malnutrizione per malassorbimento. Per questo motivo, è fondamentale impostare un piano nutrizionale personalizzato caratterizzato da un’alimentazione ipercalorica e ricca di grassi per garantire la crescita e lo sviluppo dei bambini, un miglior funzionamento del sistema immunitario, una migliore funzione respiratoria e in genere un miglior andamento della malattia con riduzione delle complicanze. La terapia alimentare del paziente affetto da fibrosi cistica comprende:
- nutrizione ad alto apporto calorico superiore del 20-50% rispetto all’introito consigliato per soggetti della stessa età e sesso e di grassi:
- - proteine 20% delle calorie totali
- - lipidi 40% delle calorie totali
- - glucidi 40-50% delle calorie totali, di cui 10% zuccheri semplici.
supplementazione multivitaminica ADEK in quantità doppia rispetto ai fabbisogni giornalieri raccomandati; supplementazione di sali minerali, compresi fluoro e zinco, soprattutto nei bambini più piccoli e nei periodi di stress termico. Nei neonati l’allattamento al seno non solo è consentito ma incentivato con l’accortezza della supplementazione di sali minerali per scongiurare la disidratazione. Nei neonati allattati artificialmente è necessario optare per formule con maggiore apporto calorico e un’elevata concentrazione di sali minerali, di vitamine liposolubili e di grassi digeribili. Nei neonati l’occlusione intestinale può essere risolta con un clisma con mezzo di contrasto radiopaco iperosmolare o isomolare, o in caso di necessità attraverso l’enterostomia chirurgica. Nei bambini e negli adulti l’occlusione intestinale parziale può essere trattata con un clisma con mezzo di contrasto radiopaco iperosmolare o isomolare oppure con acetilcisteina oppure con soluzioni di lavaggio intestinale. A titolo preventivo e per favorire il transito delle feci può essere utile la somministrazione di emollienti fecali. Infine, la somministrazione di acido ursodessicolico può migliorare il quadro epatico in alcuni pazienti con malattia epatica correlata a fibrosi cistica.
Riabilitazione respiratoria e fisioterapia: tecniche di clearance, aerosolterapia e attività fisica
Il coinvolgimento polmonare rappresenta la principale causa di morbilità e mortalità nei pazienti affetti da fibrosi cistica. Obiettivo delle strategie terapeutiche in ambito respiratorio è prevenire e trattare il difetto di clearance mucociliare causato dalla mancata idratazione dell’epitelio e dalla conseguente infiammazione. Il ristagno di muco e le secrezioni dense e viscose nelle vie respiratorie espongono i pazienti affetti da fibrosi cistica a infezioni bronco-polmonari ricorrenti. I germi più comunemente isolati sono: Staphylococcus aureus, Pseudomonas aeruginosa, Stenotrophomonas maltophilia, Burkholderia cepacia complex, MRSA, Achromobacter xylosoxidans, Micobatteri non tubercolari. La terapia antibiotica, definita in base all’antibiogramma, rappresenta pertanto una strategia fondamentale nel trattamento delle infezioni batteriche acute sia delle esacerbazioni di infezioni croniche del paziente con fibrosi cistica. Il dosaggio utilizzato è generalmente più elevato nei pazienti con fibrosi cistica rispetto alla popolazione generale. Le principali vie di somministrazione antibiotica sono per via inalatoria ed endovenosa, e orale per le infezioni acute. La somministrazione antibiotica per via orale è impiegata principalmente nelle infezioni acute e nelle riacutizzazioni più lievi. Purtroppo solo pochi antibiotici attivi contro lo P. aeruginosa. La terapia inalatoria è un appuntamento fisso e fondamentale per il paziente affetto da fibrosi cistica e prevede l’impiego di diverse categorie di farmaci: broncodilatatori, corticosteroidi, fluidificanti (soluzione saline ipertonica), mucolitici (DNase) e antibiotici. L’aerosolterapia è sicuramente una terapia impegnativa che richiede una forte motivazione da parte del paziente. Si calcola che il paziente con fibrosi cistica dedichi fino a 4 ore al giorno per la fisioterapia respiratoria e le terapie inalatorie. Proprio per il suo impatto significativo sulla vita dei pazienti, nonostante i benefici dimostrati, è necessario rinforzare la motivazione e favorire l’aderenza al trattamento. Nei bambini piccoli è necessaria la collaborazione di un familiare, nei più grandi è fondamentale l’istruzione all’autogestione degli strumenti e della modalità di esecuzione.
Alcune regole generali per migliorare l’efficacia dell’aerosolterapia: prima dell’aerosol con antibiotici si esegue una seduta di fisioterapia respiratoria in modo che le vie respiratorie siano libere da secrezioni; si indica, si esegue prima un broncodilatatore per prevenire una eventuale ostruzione bronchiale indotta dal farmaco in soggetti ipersensibili, e quindi per preparare le vie respiratorie; è necessario lavarsi bene le mani prima di maneggiare il nebulizzatore; disinfettare accuratamente la strumentazione dopo ogni seduta. È stato dimostrato che la terapia quotidiana con mucolitici, in particolare DNase per via inalatoria o una soluzione salina ipertonica al 7%, riduce la velocità di decadimento della funzionalità respiratoria e diminuisce la frequenza delle esacerbazioni. La fibrosi cistica è caratterizzata da una situazione clinica in cui si combinano infezione e infiammazione delle vie aeree, che periodicamente riacutizzano. La malattia FC esprime già nei primi due anni di vita una precoce infiammazione-infezione con formazione di bronchiectasie. La risposta infiammatoria a livello polmonare, con grande accumulo di neutrofili nelle vie aeree, determina il rilascio di proteasi e citochine (IL-8, IL-6, TNF) che danneggiano le pareti bronchiali incrementando la migrazione di neutrofili in un circolo vizioso. Numerosi studi stanno valutando l’efficacia del trattamento con antinfiammatori.
I corticosteroidi per via orale sono indicati nei lattanti con forme protratte di bronchiolite e nei pazienti con broncospasmo refrattario, aspergillosi broncopolmonare allergica e complicanze infiammatorie. L’impiego a lungo termine della terapia corticosteroidea a giorni alterni può rallentare il declino della funzionalità respiratoria, tuttavia non è raccomandata come trattamento di routine a causa delle possibili complicanze notoriamente legate agli steroidi (diabete, ritardo nella crescita e osteoporosi). Anche l’uso cronico di antinfiammatori non steroidei (FANS) è stato oggetto di numerosi studi, che hanno dimostrato come la somministrazione prolungata soprattutto nei bambini tra i 5 e i 13 anni diminuisce la migrazione a livello polmonare dei neutrofili e rallenta il declino della funzionalità polmonare. Il rischio di eventi avversi gastrointestinali e renali correlati all’uso dell’antinfiammatorio richiede particolare cautela nell’utilizzo prolungato e stimola la ricerca di nuovi principi attivi.
Attività fisica, drenaggio, tecniche di espectorazione e innovazioni terapeutiche
Il drenaggio posturale, la percussione toracica, il drenaggio autogeno, le tecniche di espirazione forzata (FET), i cicli attivi di tecniche respiratorie e la tosse guidata sono enumerate come strumenti della fisioterapia respiratoria. Il PEP mask, Flutter, lavaggio nasale e l’attività fisica sono ulteriori componenti che supportano la detersione delle vie aeree. L’attività fisica aerobica è raccomandata come terapia aggiuntiva per la detersione delle vie aeree e per benefici extrasistemici. Le tecniche di airway clearance vanno adattate all’età, alle preferenze del paziente e alle condizioni cliniche, con la raccomandazione di un approccio personalizzato.
Figura. I potenziatori sono farmaci in grado di attivare la proteina CFTR permettendone l’apertura del canale e quindi il flusso di ioni cloruro e bicarbonato. I potenziatori sono quindi particolarmente indicati per le mutazioni di classe 3 che determinano un difetto di attività della proteina CFTR. Figura. I correttori della proteina CFTR intervengono nella maturazione della CFTR e sulla sua stabilità nel percorso verso la membrana cellulare. In realtà l’azione del correttore non è in grado di correggere completamente i difetti multipli di maturazione e di stabilità della proteina CFTR. La combinazione tra un singolo correttore e un potenziatore mostra una modesta efficacia (supera appena la soglia terapeutica) su pazienti omozigoti per F508del, mentre è inattiva su pazienti con una sola copia di F508del e una seconda mutazione insensibile a potenziatori e/o correttori. Per questi pazienti è necessario il trattamento con una tripla combinazione di farmaci, comprendente un potenziatore e due correttori con meccanismo d’azione complementare.
Inquadramento complessivo: integrazione tra nutrizione, riabilitazione e nuove terapie
La terapia di fibrosi cistica richiede una visione d’insieme che integri nutrizione personalizzata, fisioterapia respiratoria regolare, terapia farmacologica mirata e monitoraggio costante. Le linee guida enfatizzano la necessità di una cooperazione multidisciplinare tra medici, nutrizionisti, fisioterapisti e operatori sociali per accompagnare pazienti di tutte le età lungo il percorso di malattia, includendo le innovazioni modulatorie CFTR e la gestione delle complicanze respiratorie.