L'Istiocitoma fibroso angiomatoide (AFH) è un raro tumore dei tessuti molli classificato dall'OMS come sarcoma a basso grado di malignità. Originariamente identificato negli anni '70, AFH colpisce principalmente bambini, adolescenti e giovani adulti, con una predilezione per le estremità; tuttavia può insorgere in qualsiasi parte del corpo. All’intrinseca variabilità istologica si associano diverse presentazioni cliniche e percorsi diagnostici, che richiedono una valutazione multidisciplinare per una gestione efficace.
Origine, classificazione e riarrangiamento genetico
Nella stragrande maggioranza dei casi AFH è associato a una traslocazione genetica specifica che coinvolge i geni EWSR1 e CREB1, descritta come t(2;22)(q33;q12). Questa fusione genica porta alla produzione di una proteina anomala che altera i normali meccanismi di crescita e divisione cellulare, favorendo lo sviluppo del tumore. Non sono stati identificati fattori di rischio ereditari; la traslocazione avviene in modo somatico, all’interno delle cellule del tumore e non viene trasmessa ai figli.
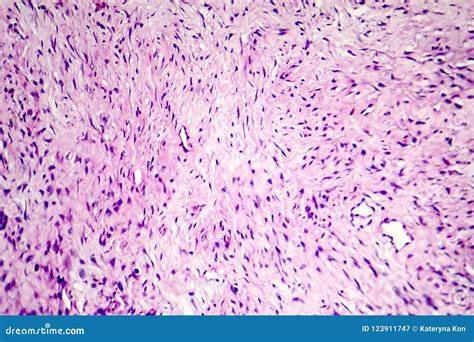
Tra le caratteristiche istopatologiche, l’elemento distintivo è la presenza di spazi pseudo-vascolari (angiomatoidi) privi di vero endotelio, che conferisce al tumore l’aspetto angiomatoide che ne ha ispirato il nome. Il AFH è classificato come tumore dei tessuti molli di basso grado di malignità, e la prognosi è generalmente eccellente se diagnosticato precocemente e rimosso completamente.
Varianti istopatologiche principali
Esistono diverse varianti istopatologiche dell’AFH: classico ed epitelioide sono le due principali. Entrambe le varianti presentano una gamma di reperti clinici e istologici ampia, rendendo fondamentale una diagnosi accurata mediante esame istologico completo, supportato da tecniche immunoistochimiche e dalla conferma della fusione genetica in casi mirati.
Presentazione clinica e segni principali
AFH può presentarsi come una massa o nodulo indolore nei tessuti molli, spesso localizzata agli arti; può anche causare cambiamenti cutanei o scolorimenti nella zona interessata. La crescita è tipicamente lenta, ma la massa può crescere rapidamente in alcuni casi. Una caratteristica peculiare è la possibile produzione di citochine infiammatorie da parte delle cellule tumorali, che può contribuire a sintomi sistemici, seppur in forma diversa dall’AFH classico.
Altri elementi clinici utili includono:
- massa palpabile di consistenza solida o elastica, localizzata nello strato sottocutaneo o nel derma profondo;
- gonfiore o bozzoli spesso presenti agli estremità, con predilezione per braccia e gambe;
- possibile dolorabilità localizzata quando la massa comprime strutture vicine;
- assenza di metastasi iniziali comuni, sebbene la diagnosi precoce sia cruciale per evitare recidive;
- variabilità ecografica e descrizioni RMN per definire estensione e rapporti anatomici.
Diagnosi: cosa fare e quali strumenti utilizzare
La diagnosi definitiva non può prescindere dall’esame istologico. Una biopsia incisionale o una biopsia con ago tranciante (core biopsy) permette di prelevare un campione di tessuto. I patologi utilizzano colorazioni speciali per identificare proteine specifiche espresse dalle cellule e, soprattutto, per confermare la presenza della fusione genetica tipica dell’AFH quando indicato. L’imaging (ecografia, RMN, e talvolta TAC) è utile per definire estensione e rapporto con strutture vicine, ma non sostituisce la conferma istologica.
Le sedi di presentazione più comuni sono le estremità, soprattutto braccia e gambe, con una predilezione per i tessuti molli superficiali. La valutazione clinica deve essere integrata da una discussione multidisciplinare tra oncologi, patologi, radiologi e chirurghi per definire piano terapeutico ottimale e monitoraggio Post-operatorio.
Trattamento: approccio multidisciplinare e strategie principali
La resezione chirurgica è il trattamento primario e più efficace per AFH. La chirurgia ad ampi margini è consigliata perché il tumore può recidivare se non rimosso completamente; il chirurgo deve assicurarsi che i bordi del tessuto asportato siano privi di cellule tumorali. La gestione dei linfonodi non è primaria poiché la vera metastasi ai linfonodi è rara. In caso di localizzazione critica o recidive multiple e aggressive, la radioterapia può essere considerata per migliorare il controllo locale.
La radioterapia è discussa soprattutto in casi in cui la rimozione completa non è possibile a causa della vicinanza a strutture vitali o in presenza di recidive multiple. Le dosi radioterapiche variano tipicamente e la scelta tra tecniche esterne, intra-operatorie o brachiterapia dipende dalle circostanze chirurgiche e anatomiche. La chemio terapia ha un ruolo meno definito e i dati disponibili mostrano benefici limitati, con potenziali miglioramenti di sopravvivenza in subset selezionati; l’uso va calibrato caso per caso con il team oncologico.
Per ogni paziente, le cure dei sarcomi nei tessuti molli prevedono approcci multimodali con la partecipazione di un team specializzato. Dopo l’intervento, il patologo analizza l’intero campione per confermare i margini negativi, cioè l’assenza di cellule tumorali ai margini, o avanzare i margini positivi, che indicano possibile residuo tumorale e necessità di ulteriori interventi.
Prognosi e follow-up
La prognosi per AFH è generalmente eccellente, soprattutto se diagnosticato precocemente e rimosso completamente. La recidiva locale si verifica in circa 10-15% dei casi, con rischio più elevato se i margini sono incompleti. La metastasi a distanza è rara, interessando meno del 5% dei pazienti, con i siti più comuni rappresentati da linfonodi regionali e polmoni.
Il follow-up è essenziale a causa del rischio di recidiva: controlli periodici regolari includono esami clinici e studi di imaging (RMN del sito chirurgico e talvolta TC del torace) ogni 3-6 mesi nei primi anni, per poi diradarsi nel tempo.
Inquadramento della gestione: cosa implica per il paziente
La gestione dell’AFH richiede una stretta collaborazione tra oncologi, patologi e chirurghi, e una pianificazione personalizzata delle cure. L’approccio multidisciplinare è fondamentale per definire il miglior piano terapeutico, bilanciando esiti oncologici e funzionali, inclusa la possibilità di ricostruzione dei tessuti dopo resezione. La diagnosi precoce e la corretta gestione post-operatoria sono chiavi per ridurre il rischio di recidiva e migliorare l’outcome a lungo termine.
Riflessioni finali per pazienti e professionisti
Non esistono misure preventive note per AFH; la “prevenzione secondaria” si basa principalmente sulla diagnosi precoce e su un follow-up attento. Data la rarità della condizione, è essenziale consultare centri specializzati e team multidisciplinari per confermare la diagnosi, discutere le opzioni terapeutiche e pianificare un follow-up adeguato alla singola situazione clinica.
tags: #istiocitoma #fibroso #angiomatoide #riarrangiamento