La fibrosi polmonare, nota anche come malattia interstiziale del polmone, è una malattia cronica respiratoria progressiva e irreversibile. Rara ed invalidante, con esito fatale, è caratterizzata dal tessuto elastico dei polmoni che viene invaso da tessuto connettivo alterato, rigido e fibroso, che prolifera e sostituisce il tessuto polmonare normale. Il polmone diventa quindi rigido, perde il suo volume e diventa incapace di scambiare ossigeno. Il quadro clinico evolve sino all'insufficienza respiratoria.
È considerata la forma più comune di polmonite interstiziale. Fibrosi polmonare è un termine generico che indica una varietà di malattie polmonari croniche; si valuta che ci siano circa 130 tipologie di fibrosi polmonare, ma solo per un terzo di esse l'eziologia è nota. Può essere in rapporto anche ad esposizione ambientale come nel caso della malattia da metalli pesanti (cobalto, tungsteno, carburo). Anche alcuni farmaci per il cuore (amiodarone), antinfiammatori (aspirina, penicillina) e antitumorali (nitrofurantoina, metotrexate, busulfano, bleomicina) possono favorire la comparsa di una malattia polmonare interstiziale. Le alterazioni croniche comprendono un danno del tessuto polmonare per un aumentato deposito di collagene, l'infiammazione degli alveoli con cicatrizzazione, fibrosi ed irrigidimento dell'interstizio, cioè del tessuto che si trova tra gli alveoli. Il sintomo principale è la dispnea, generalmente in corso di esercizio fisico e si accompagna a tosse secca. Possono comparire astenia, dolore al torace o muscolare. Solitamente diagnosticata tra i 40 e i 70 anni, la fibrosi polmonare idiopatica non ha alcuna causa identificabile ed ha una incidenza di circa cinque casi ogni 100.000 soggetti. Si manifesta con tosse secca non produttiva persistente e una dispnea a lenta insorgenza. L'ipossia compare con l'esercizio fisico ed è frequente la formazione di dita a bacchetta di tamburo (ippocratismo digitale, ossia una deformazione delle falangi distali). Spesso i rumori respiratori comprendono rantoli. La valutazione diagnostica è confermata da alcune indagini strumentali. L'emogasanalisi mostra bassi livelli di ossigeno arterioso e i test da sforzo cardio polmonare rilevano ipossia con l'esercizio fisico.
Il trattamento consiste nella riabilitazione polmonare e prevede la somministrazione di corticosteroidi, con una dose iniziale di 60-100 mg al giorno per sei settimane a scalare nel giro di tre mesi sino ad una dose di mantenimento di 20 mg al giorno. Circa un terzo dei pazienti rispondono alla terapia entro 4-6 settimane. Per risolvere l'ipossiemia può essere somministrato ossigeno. La sarcoidosi è una malattia granulomatosa che si manifesta solitamente tra i 20 e i 40 anni di età nella quale compaiono aggregati di cellule epiteliali infiammatorie in molti settori, soprattutto nel polmone. Il lupus eritematoso sistemico, la spondilite anchilosante, la sclerodermia sono tra le cause di fibrosi polmonare. L’asbestosi è una fibrosi interstiziale diffusa del polmone provocata da inalazione di polvere e particelle di asbesto. Si trova nei lavoratori impiegati nella manifattura e nell'edilizia. L'ispessimento fibroso pleurico e la formazione di placche producono una malattia polmonare restrittiva, diminuiscono il volume polmonare e lo scambio gassoso e provocano ipossiemia con successiva comparsa di cuore polmonare. La silicosi è una malattia polmonare cronica provocata dall’inalazione di polvere di silicio. Quando le particelle di silice, che hanno proprietà fibrogeniche, sono inalate si producono nell'intero polmone lesioni nodulari. Questi noduli vanno incontro a fibrosi, aumentano di volume e si fondono tra loro. La pneumoconiosi dei lavoratori del carbone o “polmone nero” è una varietà di malattia respiratoria che si trova nei lavoratori del carbone nei quali un accumulo di polvere di carbone nei polmoni provoca una reazione tissutale alla sua presenza. La polvere di carbone inalata si deposita negli alveoli e nei bronchioli respiratori. Quando i meccanismi normali di eliminazione non sono più capaci di eliminare l'eccessivo carico di polvere, gli alveoli e i bronchioli respiratori si intasano di polvere di carbone, di macrofagi morenti, di fibroblasti con formazione della macula di carbone che è la lesione primaria della malattia. La comparsa della malattia interstiziale polmonare per effetto dell’inalazione di polveri organiche dipende dalla composizione della sostanza inalata, dalle sue proprietà antigeniche (che precipitano una risposta immune) o irritanti, dalla dose inalata, dal tempo di esposizione e dalla risposta immunitaria. Tra le 4 e le 12 ore dopo l'esposizione possono comparire sintomi acuti di febbre, tosse, brividi che compaiono di nuovo se l’esposizione è ripetuta. La malattia cronica si sviluppa dopo anni dalle continue esposizioni. I fumi nocivi possono provocare un danno acuto alla parete alveolare aumentandone la permeabilità e causando edema polmonare. Nella silicosi e nella malattia dei lavoratori del carbone la tosse è cronica e produttiva. Nell'asbestosi e nella malattia dei lavoratori del carbone la dispnea che insorge con l'esercizio fisico è progressiva ed irreversibile. La radiografia del torace, nella silicosi e nella malattia dei lavoratori del carbone, evidenzia noduli ai lobi superiori mentre nell'asbestosi compare una fibrosi parenchimale diffusa, particolarmente ai lobi inferiori. Le prove di funzionalità respiratoria mostrano un quadro sostanzialmente restrittivo. Non esiste nessun trattamento specifico. È necessario interrompere l'esposizione e trattare la sintomatologia del paziente. Possono essere utili i broncodilatatori se è presente una ostruzione delle vie aeree. Si educano i pazienti che sono stati esposti alle fibre di asbesto ad interrompere il fumo per ridurre il rischio di carcinoma polmonare e si mettono sotto sorveglianza per neoplasie ponendo molta attenzione a modificazione della tosse, a emottisi, calo ponderale, melena.
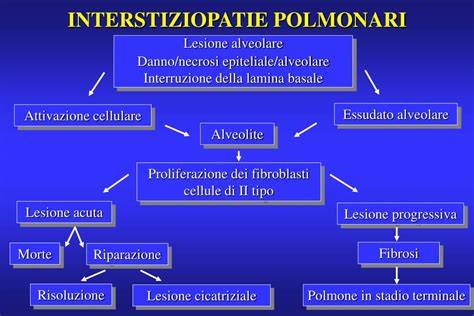
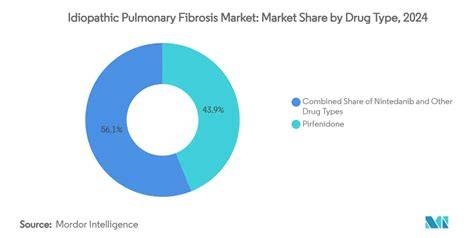
Con il termine interstiziopatia polmonare o malattia interstiziale polmonare si intende un insieme di oltre 300 patologie accomunate da una serie di caratteristiche. Tipicamente le interstiziopatie polmonari sono dovute a un danneggiamento del tessuto che riveste gli alveoli polmonari (detto interstizio polmonare). Questo comporta una riduzione nella capacità degli alveoli di distendersi e quindi di scambiare in modo efficiente l’ossigeno e l’anidride carbonica tra il sangue e l’aria. La maggior parte delle patologie che rientrano tra le interstiziopatie polmonari sono molto rare, ma alcune sono piuttosto comuni. Si stima che circa la metà delle interstiziopatie siano rappresentate da fibrosi polmonare idiopatica e sarcoidosi. Tra le altre forme ci sono l’alveolite allergica estrinseca, l’interstiziopatia polmonare associata a connettivite, la pneumoconiosi, e l’interstiziopatia polmonare dovuta a farmaci. Le interstiziopatie polmonari sono una classe molto eterogenea di patologie per le quali non è sempre possibile ottenere una diagnosi specifica. A causa di questa eterogeneità, non sono disponibili molti dati epidemiologici sulla loro incidenza e prevalenza. Solo in un terzo dei casi di interstiziopatia polmonare la causa è conosciuta, mentre per il 65% di tutti i pazienti l’origine non è nota. Tuttavia in tutte le condizioni è sempre più evidente il coinvolgimento di fattori esogeni. Si suppone, ad esempio, che la sarcoidosi dipenda dalla combinazione tra predisposizione individuale ed esposizione a un agente non ancora identificato (microrganismi, materiali inorganici, ecc.). L’esposizione a polveri organiche o inorganiche (es. Le interstiziopatie polmonari si manifestano generalmente in modo graduale, con mancanza di respiro (dispnea) determinata dall’alterazione degli scambi gassosi. Altri sintomi includono affaticamento e tosse secca persistente (senza espettorato). La diagnosi avviene attraverso la valutazione della funzionalità respiratoria, che evidenzia una riduzione dei volumi polmonari e un basso livello di ossigeno nel sangue (ipossiemia), e attraverso radiografia del torace o la tomografia assiale computerizzata (TC). La radiografia permette di rilevare l’aumento del tessuto interstiziale; la TC, oltre a confermare la diagnosi, può servire anche per valutare il grado di alterazione. La prevenzione ha una grande importanza nelle forme di interstiziopatie polmonare la cui origine è conosciuta, come la pneumoconiosi (dovuta ad amianto o a polveri di silice), l’alveolite allergica estrinseca (polmonite da ipersensibilità, causata spesso dall’esposizione a fieno ammuffito e a piccioni o altri uccelli in gabbia) e l’interstiziopatia polmonare iatrogena (dovuta a farmaci e/o radiazioni). In questi casi il primo stadio di trattamento consiste nell’interrompere l’esposizione all’agente che causa la malattia. European Lung White Book. Clement, A., Nathan, N., Epaud, R. et al. Interstitial lung diseases in children. Pubblicati sul “New England Journal of Medicine” e presentati in contemporanea al congresso dell’American Thoracic Society (ATS) a San Francisco (USA), i risultati di due importanti studi su nerandomilast, una terapia innovativa (nonché la prima novità da dieci anni a questa parte per la fibrosi polmonare), che hanno visto protagonista il prof. Luca Richeldi, ordinario di Malattie dell’apparato Respiratorio all’Università Cattolica del Sacro Cuore e direttore della UOC di Pneumologia di Fondazione Policlinico Universitario A. Gemelli IRCCS. Prof. Roma, 19 maggio 2025 - La fibrosi polmonare è una malattia molto seria, con una prognosi di vita da 3 a 5 anni dal momento della diagnosi. Purtroppo, tutti i nuovi potenziali farmaci testati per questa patologia nell’ultimo decennio sono falliti negli studi di fase 2 o fase 3. Il nuovo farmaco è un inibitore selettivo delle fosfodiesterasi 4B, a somministrazione orale, che potrà essere combinato anche con i farmaci preesistente (nintedanib, attuale farmaco anti-fibrotico di riferimento per questa malattia o pirfenidone). Il prof. “La pubblicazione di questi due studi - commenta il prof. Richeldi - rappresenta un passaggio epocale perché apre a una nuova generazione di farmaci per questi pazienti, che hanno avuto finora a disposizione opzioni terapeutiche molto limitate e da ora in poi potranno anche giovarsi di trattamenti combinati con più farmaci. Nerandomilast, oltre ad aver dimostrato una chiara efficacia nel rallentare la progressione della IPF usato da solo, ha anche minori effetti collaterali delle terapie precedenti (il più comune effetto indesiderato è risultato essere la diarrea). “Questa duplice indicazione (sia per le forme di fibrosi idiopatiche che per quelle secondarie) rappresenta una novità perché consentirà di trattare uno spettro molto più ampio di patologie, rispetto a quello ristretto dell’IPF. Le forme non idiopatiche comprendono ad esempio le malattie polmonari secondarie a patologie autoimmuni o le patologie da esposizione o da farmaci. Un unico farmaco, il nerandomilast - prosegue il prof. Richeldi - si è dimostrato efficace nel trattamento di patologie considerate finora molto diverse. E pur non ‘guarendo’ dalla fibrosi polmonare (una volta instauratosi il danno polmonare non regredisce), nerandomilast rappresenta un passo avanti epocale per il trattamento di questa condizione. “Il prossimo step al quale stiamo lavorando - rivela il prof. Le persone con fibrosi polmonare idiopatica (IPF) avranno dunque finalmente a breve a disposizione nerandomilast, una terapia molto efficace nel ritardare la progressione di malattia. Sebbene si tratti dell’unica importante novità di terapia da dieci anni a questa parte, purtroppo non è ancora la soluzione, cioè la terapia definitiva per l’IPF. Ma c’è ancora tanta ricerca da fare per scoprire le cause della malattia e i biomarcatori di diagnosi precoce, per poter arrivare un giorno alla messa a punto di terapie più mirate ed efficaci, a ‘target’. Per cercare di colmare questo gap, da qualche mese, Fondazione Policlinico Gemelli in collaborazione con l’Università di Catania, ha varato lo studio GENESI (Genetica Clinica e Screening della Fibrosi Polmonare Idiopatica)*, in 200 pazienti con IPF e 400 loro familiari di primo grado. “Nella fibrosi polmonare idiopatica - spiega il prof. “La componente genetica dell’IPF - prosegue l’esperto - non è ancora chiara; sappiamo che c’è una suscettibilità multi-genica, determinata da alcuni geni (come quelli delle mucine, delle telomerasi, del surfattante) che però non rappresentano un rischio quantificabile sostanziale, anche perché l’IPF è una malattia derivante dall’interazione tra i geni e l’ambiente. Lo studio GENESI comprende anche un sotto-studio sull’auscultazione del torace. “I cosiddetti ‘rantoli a velcro’ che si presentano all’auscultazione del torace di questi pazienti - spiega il prof. Richeldi - sono indicatori molto sensibili e precoci della presenza di fibrosi polmonare. Con questo studio cercheremo dunque, in collaborazione con ingegneri acustici, anche di validare l’auscultazione del torace attraverso un’analisi dei suoni, effettuata grazie agli stetoscopi elettronici (l’orecchio medico del terzo millennio) e algoritmi di intelligenza artificiale. Questo ci consentirà di capire se le persone con alterazioni alla TAC presentano anche un’alterazione dei suoni polmonari, registrati dagli stetoscopi elettronici, perché questo renderebbe molto più semplice e fattibile lo screening sui familiari e sulle persone a rischio IPF. L’auscultazione del torace attraverso gli stetoscopi elettronici potrebbe configurare una nuova modalità di screening, senza le radiazioni della TAC e a basso costo, effettuabile anche presso l’ambulatorio del Medico di famiglia. “La partecipazione allo studio GENESI - conclude il dott. Giacomo Sgalla, responsabile della UOS Fibrosi Polmonari di Fondazione Policlinico Universitario A. Gemelli IRCCS - non solo contribuirà a potenziare la ricerca scientifica sulla fibrosi polmonare, ma offrirà ai partecipanti anche l’opportunità di monitorare la propria salute respiratoria. Il termine interstiziopatie polmonari o pneumopatie infiltrative diffuse (ILDs) comprende un eterogeneo gruppo di malattie (più 300 entità), che si differenziano per eziologia, manifestazioni cliniche e radiologiche, coinvolgimento di altri organi, decorso clinico, prognosi e terapia. Le più importanti sono la sarcoidosi, la fibrosi polmonare idiopatica, l’alveolite allergica estrinseca, le forme in corso di connettiviti, le forme indotte da farmaci e le pneumoconiosi. La sopravvivenza a 5 anni varia dal 20% nel caso della fibrosi polmonare idiopatica a più del 90% per la polmonite criptogenetica organizzata. Pertanto, l’accuratezza e la tempestività della diagnosi delle pneumopatie infiltrative diffuse risulta essere fondamentale. Tuttavia, in circa il 10-20% dei casi l’interstiziopatia resta “non classificabile” nonostante i test diagnostici attuati per giungere alla diagnosi. Dispnea: è il principale sintomo delle malattie polmonari interstiziali. Viene riferito come fatica a respirare o mancato confort nella respirazione. Prima insorge durante esercizi fisici impegnativi e poi, con il progredire della malattia, si arriva alla difficoltà respiratoria anche a riposo. Tosse secca: è un sintomo molto frequente. Solitamente si presenta come una tosse secca senza produzione di espettorato. “Dita a tamburo”: in caso di carenza di ossigeno la parte terminale delle dita delle mani si ingrossa, rappresentando la spia di una malattia avanzata. Cianosi: rappresenta la colorazione viola o bluastra di labbra, mani e piedi ed è in genere dovuta alla diminuita ossigenazione del sangue. Febbre o febbricola: è frequente nelle interstiziopatie con insorgenza acuta o subacuta. In genere è associata a stanchezza e difficoltà nella concentrazione. Emoftoe o emottisi: rappresenta l’eliminazione di sangue con la tosse. Molte interstiziopatie polmonari sono associate a fattori di rischio ambientali che devono essere identificati ed eliminati, in quanto alcuni di questi fattori sono anche associati a progressione della patologia. Ottenere una storia completa del paziente è fondamentale. Sono fondamentali per inquadrare il paziente in particolare in caso di sospetto di patologia sistemica in atto. Comprendono esami ematochimici semplici come emocromo con formula, funzionalità renale ed epatica, elettroforesi sieroproteica, elettroliti plasmatici, LDH, CPK, VES, PCR ed ACE. La radiografia del torace è in genere il primo esame richiesto in quanto spesso i sintomi sono aspecifici. La TAC ad alta risoluzione è l’esame considerato fondamentale per la diagnosi di interstiziopatia e può inoltre aiutare a definire la tipologia specifica di interstiziopatia, tramite un’analisi del tipo e dell’estensione delle opacità rilevate attraverso le tecniche di imaging. In alcuni casi, per ottenere una diagnosi più accurata si ricorre alla biopsia polmonare, un esame che consiste nel prelievo e nell’analisi di piccoli campioni di tessuto polmonare provenienti dal paziente. Tuttavia, il costante miglioramento della qualità delle tomografie assiali rende meno frequente la necessità della biopsia. Broncoscopia: prevede l’utilizzo di uno strumento chiamato broncoscopio; talvolta, il campione prelevato potrebbe essere di dimensioni insufficienti a un’analisi appropriata. Intervento chirurgico: è una procedura invasiva, ma, dal punto di vista dei risultati, è la metodica diagnostica che garantisce il maggior numero di informazioni utili. I test di funzionalità respiratoria misurano la capacità di espansione del polmone e forniscono informazioni relative alla pervietà delle vie aeree. L’ossimetria è la misurazione della saturazione di ossigeno nel sangue. Semplice e immediata quanto la spirometria, per la sua esecuzione serve uno strumento chiamato ossimetro, che si applica a un dito oppure a uno dei due lobi dell’orecchio. L’ecocardiogramma è un esame ecografico, che mostra il cuore e permette di analizzare il suo stato di salute. La diagnosi definitiva delle patologie interstiziali richiede una discussione multidisciplinare tra varie figure professionali capitanate dallo pneumologo e che comprendono anche radiologo, anatomopatologo, reumatologo, cardiologo e chirurgo toracico. La diagnosi viene infatti posta combinando la storia di esposizione professionale, lavorativa, domestica e farmacologica a sostanze pneumotossiche, gli esami ematochimici, i reperti clinici, fisiopatologici, immunologici e radiologici ed alcune volte anche anatomopatologici. Il trattamento delle interstiziopatie polmonari comprende sia interventi di natura farmacologica sia interventi di natura non farmacologica. Questi interventi hanno lo scopo di migliorare la qualità di vita del paziente e la prognosi a lungo termine. Tuttavia, bisogna sottolineare che in alcune patologie interstiziali, identificate come fibrosi polmonari progressive, lo scopo del trattamento è ridurre la velocità di declino della funzione polmonare ma non è possibile determinare una regressione del danno polmonare. Farmaci antinfiammatori (come ad esempio gli steroidi): questi farmaci sono soprattutto efficaci nel trattamento di alcune patologie interstiziali ad eziologia infiammatoria come la sarcoidosi, l’alveolite allergica estrinseca e alcune delle interstiziopatie polmonari più rare. Tuttavia, sono poco efficaci, anzi deleteri, in caso di patologie esclusivamente fibrotiche come la fibrosi polmonare idiopatica. Farmaci immunosoppressori: questi farmaci possono essere usati in combinazione o meno con farmaci antiinfiammatori al fine di modulare la risposta immunitaria che può risultare anomala in alcune interstiziopatie. Come nel caso dei farmaci antiinfiammatori sono poco efficaci, anzi deleteri, in caso di patologie esclusivamente fibrotiche come la fibrosi polmonare idiopatica. Farmaci antifibrotici: allo stato attuale due farmaci antifibrotici sono approvati ed utilizzabili per le interstiziopatie fibrotiche: nintedaninib e pirfenidone. Prevenzione e interruzione dell’esposizione: hanno lo scopo di evitare che l’agente scatenante perpetui il danno a livello polmonare. Questo intervento è in grado, da solo, di revertire alcuni tipo di interstiziopatia senza necessità di ulteriori interventi.Programmi di riabilitazione respiratoria e di riallenamento allo sforzo: hanno lo scopo di migliorare la qualità di vita favorendo le normali attività della vita quotidiana, revertendo il quadro di disadattamento muscolare.Disassuefazione dal fumo di sigaretta: il fumo di sigaretta è responsabile di alcune patologie interstiziali e facilita la progressione clinica di altre. L’uso corretto di terapia farmacologica, che controlla le crisi di astinenza, ed un adeguato counselling tramite centro antifumo, che aiuta a modificare il proprio stile di vita, risultano essere la migliore soluzione per ottenere la disassuefazione da tabacco. Trapianto polmonare: nonostante le terapie, alcune forme di interstiziopatia polmonare peggiorano progressivamente, rendendo necessario un trapianto di polmoni. Fondamentale risulta il tempestivo trattamento delle comorbidità. Queste interstiziopatie sono frequentemente associate a patologie a carico delle vie aeree e dei polmoni come la presenza di deficit di natura ostruttiva, le apnee ostruttive del sonno, la predisposizione allo sviluppo di neoplasie polmonari. Inoltre, la presenza di comorbidità extra-respiratorie è comune nelle patologie interstiziali come in caso di ipertensione polmonare sino a sviluppo di cuore polmonare, osteoporosi, cachessia, ansia, depressione e reflusso gastroesofageo. Considerata l’eterogeneità e la cronicità delle patologie interstiziali la gestione di queste determina un carico assistenziale importante, con frequenti controlli ambulatoriali (mediamente 4 l’anno) e, nei casi più avanzati frequenti ospedalizzazioni. Vi sono oltre 300 diverse patologie classificate come interstiziopatie polmonari. La maggior parte di esse è decisamente rara. Lo studio della prevalenza delle interstiziopatie polmonari risulta difficile, perché non sempre è possibile ottenere una diagnosi specifica. Le interstiziopatie polmonari presentano solitamente un esordio graduale. La maggior parte dei pazienti affetti da interstiziopatie polmonari presentano dispnea (respiro affannoso) e una riduzione dell’abilità di svolgere attività fisica. Solo circa un caso su tre di interstiziopatie polmonari presenta una causa nota. Gli esperti ritengono che una combinazione di fattori genetici, che renderebbero alcuni individui più suscettibili alla malattia, e di fattori ambientali potrebbe spiegare l’insorgere di alcune patologie, inclusa la sarcoidosi. La pneumoconiosi è dovuta all’inalazione di sostanze nocive sul posto di lavoro, in grado di causare indurimento e danneggiamento (fibrosi) del tessuto polmonare a livello diffuso. La causa più frequente della pneumoconiosi è l’inalazione di polvere di silice (silicosi), polveri di carbone (pneumoconiosi dei minatori) e amianto (o asbesto, da cui asbestosi). Anche alcuni farmaci assunti per altre patologie possono provocare l’insorgere di interstiziopatie polmonari. La prevenzione delle interstiziopatie polmonari è possibile solo quando la causa è nota. Tra gli esami fondamentali per la diagnosi delle interstiziopatie polmonari ci sono la radiografia al torace e la TAC (tomografia assiale computerizzata). Nelle persone affette da queste patologie, gli esami mostrano la presenza di noduli fini diffusi, opacità generalizzata o strutture “a rete”. In alcuni casi, per ottenere una diagnosi più accurata si ricorre alla biopsia polmonare, un esame che consiste nel prelievo e nell’analisi di piccoli campioni di tessuto polmonare. Il trattamento delle interstiziopatie polmonari include farmaci antinfiammatori (come ad esempio gli steroidi) e farmaci antifibrotici. Questi farmaci sono soprattutto efficaci nel trattamento di sarcoidosi, alveolite allergica estrinseca e alcune delle interstiziopatie polmonari più rare. Tuttavia, sono poco efficaci in caso di patologie come la fibrosi polmonare idiopatica. Negli stadi più avanzati di questa patologia i pazienti potrebbero aver bisogno di seguire un programma di riabilitazione respiratoria. La sopravvivenza varia enormemente a seconda del tipo di interstiziopatia. Le cure palliative costituiscono una delle modalità di cura disponibili. Queste cure mirano a garantire comfort e supporto al paziente, alla sua famiglia e a chi lo assiste. Si differenziano dai metodi di cura che mirano a trattare o guarire una patologia. Le cure palliative possono contribuire a ridurre la frequenza delle visite ospedaliere e aiutano i pazienti a sentirsi meno afflitti dai sintomi. In Italia, la fibrosi polmonare idiopatica è stata inserita tra le malattie rare esenti da ticket nel 2017, in base al Decreto sui nuovi LEA del 12 marzo. In genere, colpisce intorno ai 65 anni: i polmoni si riempiono di tessuto fibroso e la malattia toglie letteralmente il fiato, fino all'insufficienza respiratoria. Fino a poco tempo fa l'unica soluzione era il trapianto di polmoni. Nel nostro Paese, dal 29 giugno 2013, è regolarmente in commercio il pirfenidone, primo trattamento in grado di rallentare la progressione di malattia. Il farmaco viene erogato dalle farmacie ospedaliere su prescrizione del medico specialista. È necessario abilitare JavaScript per vederlo. La Commissione Europea (CE) ha concesso l’autorizzazione all’immissione in commercio di nerandomilast (Jascaid®) per il trattamento di pazienti adulti con fibrosi polmonare idiopatica (IPF) o con fibrosi polmonare progressiva (PPF). Il Comitato per i Medicinali per Uso Umano (CHMP) dell’Agenzia Europea per i Medicinali (EMA) ha espresso un parere positivo raccomandando l'approvazione di nerandomilast (nome commerciale Jaskayd) per il trattamento degli adulti affetti da fibrosi polmonare idiopatica (IPF) o da fibrosi polmonare progressiva (PPF).
Cos’è la fibrosi polmonare? Quali sono i sintomi della fibrosi polmonare? Come viene la fibrosi? La fibrosi polmonare è una malattia cronica dei polmoni, contraddistinta dalla progressiva cicatrizzazione del tessuto polmonare. Questo tessuto fibroso altera la struttura e la funzione dei polmoni, rendendoli rigidi e meno elastici, e, di conseguenza, rendendo difficile la respirazione e limitando la capacità dei polmoni di fornire ossigeno al sangue. La fibrosi polmonare può essere causata da diverse condizioni, tra cui esposizione a sostanze nocive come polveri industriali, fumo di sigaretta, infezioni polmonari e altre malattie polmonari croniche. idiopatica, ossia senza una causa nota. Il processo che porta alla fibrosi polmonare è graduale e può richiedere anni o addirittura decenni prima di manifestarsi in modo evidente. Secondo alcune ipotesi, potrebbe essere causata da una combinazione di fattori genetici e ambientali. fibrosi idiopatica polmonare: come accennato, la sua causa esatta è sconosciuta. esposizione a sostanze nocive: l’esposizione prolungata a particolari sostanze nocive può contribuire allo sviluppo della fibrosi polmonare. fattori genetici: sono stati identificati alcuni geni che possono contribuire allo sviluppo della fibrosi polmonare.
La diagnosi della fibrosi polmonare si avvale, in prima istanza, dell’anamnesi, della valutazione dei sintomi e dell’esame obiettivo. test di funzionalità polmonare (PFT): misurano la capacità polmonare, la ventilazione e lo scambio gassoso. biopsia polmonare: consiste nel prelievo di un campione di tessuto polmonare per confermare la presenza di fibrosi e per determinarne la causa specifica. Come si può curare la fibrosi polmonare? Il trattamento della fibrosi polmonare coinvolge sia interventi farmacologici che non farmacologici, mirati a migliorare la qualità della vita del paziente e a rallentare la progressione della malattia nel lungo termine. Tra i farmaci antifibrotici, il Nintedanib e il Pirfenidone sono stati approvati dall’Agenzia Italiana del Farmaco (AIFA) per il trattamento della fibrosi ai polmoni. Entrambi sono efficaci nel stabilizzare la malattia e ridurre il rischio di fase accelerata, caratterizzata da un rapido deterioramento della funzione polmonare e un alto rischio di mortalità a breve termine. Gli interventi non farmacologici includono programmi di riabilitazione respiratoria e di riallenamento allo sforzo, che mirano a favorire le normali attività quotidiane. Importante, inoltre, è il supporto per smettere di fumare, dal momento che il fumo di sigaretta è un fattore di rischio noto per la fibrosi polmonare idiopatica. Il trapianto di polmone può essere considerato nei pazienti che presentano un progressivo deterioramento della funzione polmonare nonostante le terapie disponibili. Si può guarire dalla fibrosi polmonare? La fibrosi polmonare è una malattia cronica e progressiva del tessuto polmonare, e al momento non esiste una cura definitiva. È importante sottolineare che le terapie attuali mirano principalmente a gestire i sintomi e migliorare la qualità della vita, ma non possono garantire una completa guarigione.
tags: #fibrosi #polmonare #interstiziale #cure