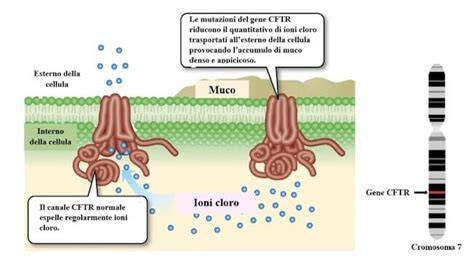
La fibrosi cistica, conosciuta anche come mucoviscidosi, è una malattia genetica rara, cronica e multiorgano, presente fin dalla nascita. È causata da alterazioni di entrambe le copie del gene CFTR, generally ereditate una dal padre e una dalla madre. Il malfunzionamento della proteina CFTR compromette il passaggio di cloro e bicarbonato attraverso le cellule, rendendo alcune secrezioni più dense e difficili da eliminare. Gli organi maggiormente coinvolti sono i polmoni, il pancreas e l’intestino, ma possono essere interessati anche il fegato e l’apparato riproduttivo.
Pur essendo una malattia rara, nel 2024 il Registro Italiano Fibrosi Cistica ha censito 6.182 persone con fibrosi cistica. Secondo il Registro, questi dati comprendono circa il 98% dei casi stimati in Italia. Nello stesso anno sono state registrate 134 nuove diagnosi. Alla nascita la malattia potrebbe non provocare sintomi evidenti. Quando presenti, i possibili segnali comprendono: Ileo da meconio, mancata emissione del meconio, addome gonfio e vomito biliare; difficoltà ad aumentare di peso o rallentamento della crescita; feci abbondanti, grasse e maleodoranti, dovute al malassorbimento; sudore particolarmente salato e maggiore rischio di disidratazione; tosse persistente e infezioni respiratorie ricorrenti (nelle settimane/mesi successivi).
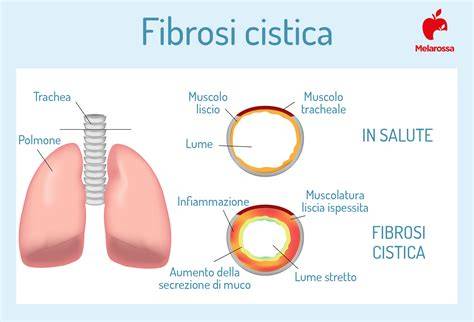
L’ileo da meconio è una delle manifestazioni più precoci e interessa fino al 20% dei neonati con fibrosi cistica. La sua assenza, così come l’assenza degli altri sintomi, non permette però di escludere la malattia: molti bambini appaiono sani alla nascita, pertanto la diagnosi avviene prima della comparsa dei disturbi grazie allo screening neonatale. L’apparato digerente è coinvolto fin dalle prime fasi; l’insufficienza pancreatica è la complicanza iniziale più comune della fibrosi cistica, e spesso si riscontrano disturbi intestinali tra cui stitichezza, diarrea e dolore addominale.
Cos'è lo screening per la fibrosi cistica? Lo screening per la fibrosi cistica è un programma sanitario che permette di individuare, tra neonati apparentemente sani, quelli che presentano una maggiore probabilità di avere la malattia. Non consiste in un unico esame e non permette, da solo, di formulare una diagnosi: si comincia dall’analisi di una goccia di sangue e, in caso di risultato positivo, si prosegue con ulteriori test. Pertanto, uno screening positivo non significa che il neonato abbia la fibrosi cistica, ma indica la necessità di ulteriori accertamenti. Allo stesso modo, un risultato negativo rende la malattia poco probabile ma non la esclude al 100%. Lo screening neonatale non va inoltre confuso con il test genetico del portatore sano, rivolto principalmente agli adulti e alle coppie che desiderano conoscere il proprio rischio riproduttivo.
Obiettivo è riconoscere la fibrosi cistica prima della comparsa dei sintomi, così da affidare tempestivamente il bambino a un centro specializzato e iniziare gli interventi nutrizionali, respiratori e farmacologici eventualmente necessari. Il Report at a glance 2024 del Registro Italiano Fibrosi Cistica indica che attraverso lo screening neonatale è stato possibile individuare ben l’87,6% del totale dei nuovi casi. Quando si fa lo screening per la fibrosi cistica? Lo screening neonatale viene effettuato tra le 48 e le 72 ore dalla nascita, generalmente prima che il bambino venga dimesso dal punto nascita. Il test è rivolto a tutti i neonati, anche se appaiono sani e non presentano casi di fibrosi cistica in famiglia.
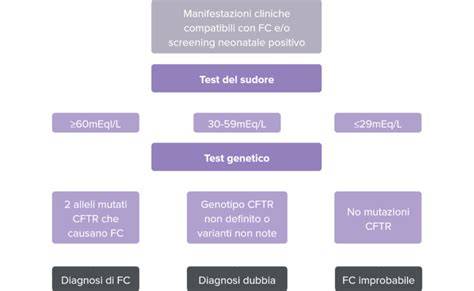
Test di screening e esami di conferma
I principali esami utilizzati per individuare o diagnosticare la fibrosi cistica sono il dosaggio del tripsinogeno immunoreattivo (IRT), l’analisi genetica del gene CFTR e il test del sudore.
Dosaggio del tripsinogeno immunoreattivo (IRT): è il principale esame del sangue impiegato nello screening neonatale. Misura la concentrazione dell’IRT, una sostanza prodotta dal pancreas che può risultare elevata nei neonati con fibrosi cistica. Un valore alto segnala un rischio, ma non permette di diagnosticare la malattia.
Analisi genetica del gene CFTR: ricerca nel DNA le varianti genetiche associate alla fibrosi cistica. Può essere eseguita su un campione di sangue e, in altri contesti, su saliva o cellule della mucosa orale. Il risultato deve indicare quali varianti sono state trovate e come sono classificate, perché non tutte causano la malattia.
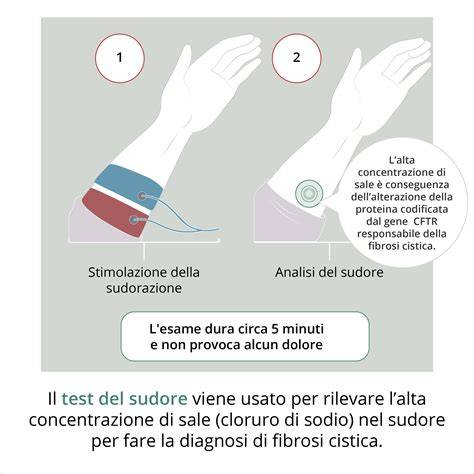
Test del sudore: è il principale esame di conferma e misura la concentrazione di cloro nel sudore. Nei bambini con meno di sei mesi, un valore non superiore a 29 mmol/L è considerato normale, un risultato compreso tra 30 e 59 mmol/L è intermedio e un valore pari o superiore a 60 mmol/L supporta la diagnosi di fibrosi cistica. Nel 2022 la Società Italiana per lo Studio della Fibrosi Cistica ha stabilito che il test del sudore consente di diagnosticare la fibrosi cistica in circa il 98% dei pazienti; nell’1-2% dei pazienti con manifestazioni cliniche compatibili, però, la concentrazione di cloro può risultare normale o intermedia.
Come si svolge lo screening neonatale per la fibrosi cistica? Per la maggior parte dei bambini, lo screening si conclude con il primo prelievo. Se l’IRT supera la soglia, la famiglia viene contattata. Esami di secondo livello includono eventuale richiamo e analisi genetica CFTR o test del sudore, se necessario. Il rischio rimane significativo: il neonato viene indirizzato a un Centro specializzato per una diagnosi definitiva. La comunicazione del risultato può escludere, confermare o risultare non definitiva, da approfondire con ulteriori controlli.
Come si diagnostica la fibrosi cistica negli adulti? La fibrosi cistica può essere diagnosticata anche in età adulta. In questi casi l’alterazione genetica è presente dalla nascita, ma alcune forme possono produrre sintomi più lievi o essere riconosciute tardi. Il test del sudore resta esame di riferimento; l’analisi genetica serve a cercare varianti patogene nelle due copie del gene CFTR. Diagnosi adulte possono richiedere una valutazione estesa del gene CFTR o esami funzionali come misurazione della differenza di potenziale nasale o della corrente intestinale. In Italia, le diagnosi negli adulti rappresentano una quota significativa nelle nuove diagnosi registrate nel 2021-2022.
Portatori sani e test genetico
Per scoprire se si è portatori sani della fibrosi cistica è necessario un test genetico del gene CFTR. Il portatore possiede una copia normale e una mutata. Il test è particolarmente indicato in presenza di casi in famiglia o pianificazione familiare. Secondo la Fondazione per la Ricerca sulla Fibrosi Cistica, in Italia è portatrice sana circa una persona su 30, e una coppia su 900 è composta da due portatori. Un test di primo livello identifica mediamente circa l’85% dei portatori; se entrambi i partner sono portatori, le probabilità per ogni concepimento sono: 25% fibrosi cistica; 50% portatore sano; 25% nessuna variante.
Qual è il costo dello screening? Lo screening neonatale è gratuito attraverso il Servizio Sanitario Nazionale. Il costo del test genetico volontario per portatori varia indicativamente da 250 a 700 euro per persona, a seconda della tecnica e delle varianti ricercate, nonché delle politiche regionali. Se esistono casi familiari, il test del portatore è spesso sostenuto dal SSN e può includere la consulenza genetica. Prima di un test privato, è consigliabile verificare cosa è incluso nel prezzo.
Altre considerazioni e frequenti dubbi
Esiste anche la diagnosi prenatale durante la gravidanza, che consiste in analisi genetiche per valutare la presenza di malattie ereditarie tra cui la fibrosi cistica. La diagnosi di fibrosi cistica si basa principalmente sul test del sudore; concentrazione di cloro superiore a 60 mmol/L è fortemente indicativa, valori inferiori a 40 mmol/L tipicamente escludono la malattia, mentre valori intermedi richiedono ulteriori analisi genetiche. Il test può essere richiesto anche in presenza di sintomi come tosse ricorrente, infezioni respiratorie o altre sospetti sintomi. L’uso di terapie modulatorie per mutazioni specifiche come la F508del è una parte importante della gestione moderna della FC. Il muco denso ostacola il passaggio degli enzimi pancreatici, provocando malassorbimento e necessità di dieta ipercalorica ed equilibrata. La fibrosi cistica è una patologia autosomica recessiva e può colpire maschi e femmine in ugual modo.