La fibrosi cistica è abbreviata a livello internazionale con la sigla CF; in Germania questa malattia metabolica è nota anche come "mucoviscidosi". Se voi, un vostro parente o una persona cara siete affetti da fibrosi cistica, avete un disturbo delle ghiandole che formano il muco. Nella fibrosi cistica si forma un muco denso che colpisce quasi sempre i polmoni e spesso anche il pancreas e l'intestino. I sintomi tipici della fibrosi cistica sono quindi tosse con espettorato viscoso, dolore addominale e problemi digestivi.
Sebbene la fibrosi cistica sia una malattia rara in generale, è una delle malattie ereditarie più comuni: È la malattia metabolica genetica più comune in Europa occidentale. Circa il quattro per cento delle persone presenta un difetto genetico che consente di ereditare la fibrosi cistica. Tuttavia, ciò accade solo se anche il secondo genitore trasmette questa alterazione ereditaria. Questo accade in un neonato su circa 2.700. In Svizzera sono circa mille le persone che soffrono di fibrosi cistica. La fibrosi cistica si manifesta solo quando entrambi i genitori hanno trasmesso un cosiddetto gene CFTR affetto da una mutazione. Solo pochi decenni fa, l'aspettativa di vita dei pazienti affetti da fibrosi cistica raramente superava i vent'anni.
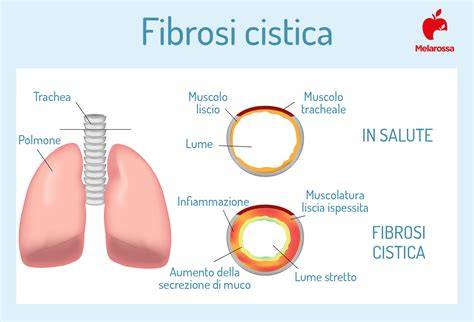
A rigore, esiste un solo fattore di rischio per la fibrosi cistica: consiste nell'avere due genitori che presentano entrambi una particolare caratteristica nel loro patrimonio genetico. Si tratta di un gene mutato sul cromosoma numero 7, chiamato gene CFTR. La proteina CFTR assicura che i sali (ioni cloruro) siano trasportati senza problemi tra lo spazio interno ed esterno delle cellule del corpo. Tuttavia, il difetto del gene interrompe questo trasporto. Se voi (o vostro figlio) soffrite di fibrosi cistica, il muco viscoso si è accumulato nei polmoni. Le sottili cilia dei bronchi hanno difficoltà a trasportare questo muco viscoso verso la gola. Poiché i batteri contenuti nel muco possono essere espulsi solo in misura insufficiente, è facile che si sviluppino infezioni delle vie respiratorie.
- Quando viene diagnosticata la fibrosi cistica, è molto probabile che il muco viscoso blocchi i dotti sottili del pancreas. Il pancreas è quindi in grado di produrre e trasportare in modo insufficiente gli enzimi digestivi. Negli uomini affetti da fibrosi cistica, il muco viscoso può bloccare i vasi deferenti. Il risultato è l'infertilità.
Poiché la fibrosi cistica è una malattia ereditaria, non è possibile evitarla adottando misure preventive. Se nella vostra famiglia ci sono casi noti di fibrosi cistica (CF, cystic fibrosis), potete ottenere informazioni e consigli presso un centro di consulenza genetica. Qui lavorano medici specializzati in genetica medica.
La fibrosi cistica può essere individuata anche prima della nascita. Gli esperti si riferiscono a questa diagnosi prenatale. Un metodo che utilizziamo a questo scopo è chiamato amniocentesi. Durante l'amniocentesi si preleva il liquido amniotico dal sacco amniotico della donna incinta. Il laboratorio esamina se le cellule del nascituro così ottenute presentano alterazioni genetiche tipiche della fibrosi cistica. Al posto del liquido amniotico può essere prelevato anche un campione di placenta.
Il 1° gennaio 2011 la Svizzera ha introdotto uno screening nazionale per i neonati per individuare la fibrosi cistica. Il decorso medio della fibrosi cistica e la sua prognosi sono migliorati notevolmente negli ultimi decenni e anni. Ciò è dovuto ai progressi nel trattamento di questa malattia ereditaria. Nel 1980, meno del 2% dei pazienti affetti da fibrosi cistica viveva fino all'età adulta; oggi la percentuale è superiore al 50%.
A causa della fibrosi cistica, anche la funzione del pancreas può essere limitata. Questo perché la funzione del pancreas è disturbata dal muco viscoso e gli enzimi digestivi non riescono più a raggiungere l'intestino. Gli enzimi sono importanti per la digestione e l'assorbimento dei nutrienti. Viene condotto su tutti i neonati e implica il prelievo di una piccola quantità di sangue dal tallone per testare la presenza di un pacchetto di mutazioni note, per diverse ereditarie, tra cui numerose mutazioni comuni nel gene CFTR, il cui malfunzionamento è responsabile della fibrosi cistica. Questo test identifica un parametro biochimico specifico, la cui concentrazione superiore ai parametri standard richiede di ripetere il test dopo un mese. L’analisi del sudore viene condotta per identificare se nel sudore del neonato vi sono livelli di sodio e cloruro più elevati della norma. In caso positivo, questa analisi orienta verso la diagnosi di fibrosi cistica.
Generalmente effettuato in caso di diagnosi dubbia, ricerca la mutazione sul gene della proteina CFTR ((Cystic Fibrosis Transmembrane Conductance Regulator), responsabile della patologia. Il medico può rendersi conto di una possibile diagnosi di fibrosi cistica anche in base ai sintomi del paziente. La diagnosi basata sui sintomi è sempre meno frequente in quanto lo screening neonatale permette una diagnosi precoce. La diagnosi precoce è fondamentale per iniziare tempestivamente il trattamento e migliorare la qualità della vita del paziente affetto da fibrosi cistica. Esiste anche la possibilità di effettuare una diagnosi pre-natale, cioè durante la gravidanza. Consiste in una batteria di analisi genetiche per valutare la presenza di alcune malattie a trasmissione ereditaria, tra cui la fibrosi cistica.
La fibrosi cistica (FC) è una malattia genetica a trasmissione autosomica recessiva, caratterizzata dalla mutazione del gene che codifica per una proteina (CFTR: cystic fibrosis transmemebrane regulator) coinvolta nel trasporto transmembrana del cloro. Il gene responsabile si trova a livello del braccio lungo del cromosoma 7. Il CFTR è espresso sulle cellule epiteliali delle vie aeree, del tratto digerente, del pancreas, delle vie biliari, nelle ghiandole sudoripare e nell’apparato genitourinario. Le conseguenze del malfunzionamento sono l’incapacità di eliminare secrezioni mucose per lo scarso contenuto di acqua, un elevato contenuto di sali nel sudore e nelle altre secrezioni sierose e infezioni respiratorie croniche. Con questo nome si indica una grave alcalosi metabolica (aumento di bicarbonati nel sangue) con livelli molto bassi di Cloro e di Potassio nel siero, senza un evidente danno tubulare renale. Nei pazienti con fibrosi cistica (FC) in genere il rene ha la tendenza a risparmiare il sodio piuttosto che a eliminarlo eccessivamente. È proprio questa funzione renale che protegge il malato con FC da gravi scompensi elettrolitici cui andrebbe incontro in particolari situazioni: per esempio quando perde molto sale con il sudore (febbre, temperature esterne elevate, sforzi fisici) oppure quando la dieta è povera di sale.
La Sindrome da “Perdita di Sali” nei bambini con FC, si manifesta soprattutto nell’infanzia e provoca bassi livelli di sodio, potassio, cloro e un difetto di acidità nel sangue, e, come conseguenza, un difetto di crescita somatica. È stata definita “Sindrome Pseudo-Bartter” e migliora rapidamente dopo la correzione dei sali ematici. Tale sindrome può verificarsi anche in caso di vomiti frequenti o diarrea persistente con ridotte assunzioni di liquidi e alimenti, e si può manifestare anche nelle età più avanzate. In caso di grave disidratazione con alcalosi ipocloremica e iponatremica associata a bassi livelli di elettroliti nelle urine, è necessario sempre escludere la diagnosi di fibrosi cistica attraverso il test del sudore e la ricerca di mutazioni del gene causante CFTR. È indispensabile una repentina reidratazione per via endovenosa associata ad un controllo ripetuto degli elettroliti ematici e urinari.
Oggi per indagare precocemente la presenza della fibrosi cistica si utilizza un test basato sul dosaggio della tripsina (un particolare enzima pancreatico). Il dosaggio di tale enzima viene effettuato sulla goccia di sangue prelevata dal tallone del neonato entro le prime 72 ore di vita. Se lo screening è negativo le famiglie non ricevono alcuna comunicazione in merito. Nel caso in cui il test individui livelli elevati di tripsina, la famiglia viene richiamata per effettuare un secondo dosaggio enzimatico, generalmente entro il ventesimo giorno di vita del piccolo. È un esame indolore, non invasivo che si esegue in ambulatorio. Consiste nella misurazione della concentrazione di sale nel sudore: il limite al di sopra del quale il test è ritenuto positivo confermando la diagnosi di FC equivale a 60 mEq/L, mentre risulta negativo con valori di cloro al di sotto di 40 mEq/L. Per i valori all’interno di questo range il test può essere ripetuto per dare una diagnosi accertata di FC. Il test viene richiesto nei bambini con screening neonatale positivo per FC, nei bambini che abbiano presentato alla nascita ileo da meconio, per bambini con sintomi respiratori o gastrointestinali che inducano a sospettare una diagnosi di FC e nei casi di pancreatite cronica o grave disidratazione, soprattutto nei mesi estivi.
La fibrosi cistica (FC), è una patologia multiorgano estremamente complessa che colpisce principalmente il sistema respiratorio e digerente. Il muco denso impedisce anche agli enzimi digestivi del pancreas di raggiungere l’intestino tenue, il che porta a difficoltà nel digerire i grassi e nell’assorbire alcuni nutrienti. Alcuni malati di FC contraggono malattie al fegato. Si tratta di una patologia genetica ereditaria per la quale ad oggi non esiste una cura definitiva. La fibrosi cistica è un disordine genetico autosomico recessivo e può verificarsi in ugual modo nei maschi e nelle femmine.
A raccomandarlo è un gruppo di medici dell’Università della California, che sulla rivista Pediatric Pulmonology hanno riportato un caso emblematico. IRVINE (CA), USA - Per i bambini con diagnosi di sindrome metabolica CFTR-correlata, il follow up è essenziale, e deve comprendere il monitoraggio delle concentrazioni di cloro nel sudore nel corso del tempo. La fibrosi cistica è una malattia autosomica recessiva causata da mutazioni nel gene regolatore della conduttanza transmembrana della fibrosi cistica (CFTR), che causano infezioni e infiammazioni sinopolmonari croniche.
I programmi di screening neonatale di recente attivati in California hanno determinato un grande sottogruppo di pazienti nei quali sono state identificate almeno due mutazioni nel regolatore di conduttanza transmembrana della fibrosi cistica, ma la successiva analisi del sudore ha invece rivelato valori normali o indeterminati. A questi pazienti è stata diagnosticata la sindrome metabolica CFTR-correlata. Tuttavia, la progressione naturale e la gestione di questi pazienti non sono ancora chiaramente definite e spesso, dopo l’età di 1 anno, questi pazienti non vengono più seguiti dai Centri fibrosi cistica.
Altri passaggi importanti del dibattito clinico riguardano la gestione: i medici presentano il caso di un bambino ricoverato al Miller Children’s Hospital di Irvine per uno screening neonatale positivo alla fibrosi cistica e la successiva scoperta di mutazioni identiche in sei dei suoi sette fratelli maggiori. Diversi fratelli erano risultati positivi alla ripetizione del test del sudore dopo l’età di 3 anni. Per questi motivi gli studiosi suggeriscono la necessità di continuare il follow-up della sindrome metabolica CFTR-correlata in un centro di fibrosi cistica con valutazione diagnostica, inclusa la ripetizione del test del sudore, al di là del periodo in cui è normalmente raccomandato.
È una patologia multiorgano, che colpisce soprattutto l’apparato respiratorio e quello digerente. È dovuta ad un gene alterato, cioè mutato, chiamato gene CFTR, che determina la produzione di muco eccessivamente denso. Si stima che ogni 2.500-3.000 dei bambini nati in Italia, 1 è affetto da fibrosi cistica (200 nuovi casi all’anno). La malattia colpisce indifferentemente maschi e femmine. Oggi quasi 6.000 bambini, adolescenti e adulti affetti da FC vengono curati nei Centri Specializzati in Italia. La malattia si manifesta quando un bambino eredita due copie alterate del gene CFTR, una da ciascun genitore. Il malfunzionamento o l’assenza della proteina CFTR interessa tutte le ghiandole a secrezione mucosa determinando una carenza di cloro e acqua nelle secrezioni. Le secrezioni mucose povere di acqua e vischiose tendono a ristagnare provocando così l’ostruzione degli organi interessati, prevalentemente bronchi, intestino e pancreas. Nell’albero bronchiale si innesca un circolo vizioso infiammazione-infezione che porta infine alla destrutturazione del tessuto polmonare.
tags: #fibrosi #cistica #malattia #metabolica