La fibrosi cistica (FC) è una malattia genetica che colpisce principalmente i polmoni e il pancreas ed è associata a infezioni polmonari ricorrenti e a una progressiva compromissione della funzione respiratoria. Le esposizioni a fumo di tabacco, attivo o passivo, hanno effetti avversi specifici su chi vive con FC e possono influire sull’efficacia delle terapie moderne.
Impatto del fumo sulla funzione polmonare e sul contesto FC
È noto che i fumatori di tabacco vanno incontro a disturbi polmonari cronici che assomigliano a quelli che si riscontrano nella FC: aumentata resistenza delle vie aeree al flusso d’aria, tosse eccessiva, produzione di sputo e ripetuti episodi di bronchite infettiva. Alcune ricerche hanno dimostrato che l’esposizione di cellule epiteliali bronchiali ad estratti di fumo di sigaretta ne sopprimeva la funzione di secernere cloro. Inoltre, i fumatori di sigarette mostrano di subire, a causa del fumo, un forte “stress ossidativo” a livello bronchiale.
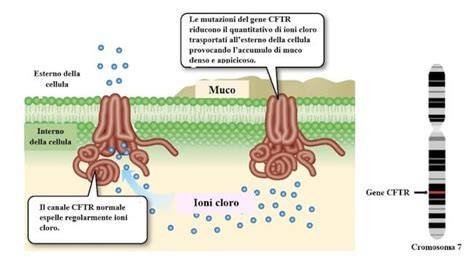
Il fumo di sigaretta è fortemente carico di sostanze ossidanti capaci di produrre in alta carica radicali d’ossigeno. Dunque, il fumo di sigaretta compromette una funzione vitale dell’epitelio respiratorio, legata alla proteina CFTR, che è quella di secernere cloro e con esso di mantenere sufficiente acqua intorno alle ciglia vibratili dell’epitelio, deputate ad assicurare la detersione delle vie aeree e quindi a favorire le difese contro le infezioni.
CFTR, CF e fumo: meccanismi chiave
Cantin AM, et al. ha evidenziato che la funzione della proteina CFTR può essere soppressa dal fumo di sigaretta, con implicazioni per la secrezione di cloro e per la protezione delle vie aeree. Secondo studi in vitro su cellule epiteliali di origine respiratoria e intestinale, e studi in vivo su soggetti fumatori e non fumatori, il fumo sembra deprimere l’espressione del gene CFTR, la produzione di proteina CFTR e la funzione di secrezione di cloro.
Negli studi su uomini è risultato marcato che l’esposizione al fumo si associa a una ridotta funzione di CFTR a livello dell’epitelio respiratorio, descritta come una sorta di deficienza acquisita di CFTR. Dunque, il fumo compromette una funzione vitale della mucosa respiratoria e favorisce un ambiente meno difensivo contro le infezioni polmonari tipiche della FC.
Conseguenze cliniche della FC e influenza del fumo
Le principali conseguenze della FC includono infezioni polmonari ricorrenti, in particolare da patogeni come Pseudomonas aeruginosa, e una progressiva perdita della funzione polmonare. La FC è una malattia progressiva e il relativo deterioramento polmonare, determinato da infezioni ricorrenti ed infiammazione, può portare ad insufficienza respiratoria ed esito infausto.
La presenza di fumo, attivo o passivo, può aumentare il rischio di esacerbazioni polmonari, peggiorare la funzione polmonare e potenzialmente rallentare i benefici ottenuti con terapie mirate come i modulanti di CFTR. Studi recenti hanno mostrato che anche con terapie come l’elexacaftor/tezacaftor/ivacaftor (Kaftrio), l’esposizione al fumo può influire negativamente sull’andamento a lungo termine della funzione polmonare, pur con miglioramenti iniziali simili ai non esposti.“>
Terapie, gestione e prevenzione
Le terapie attuali di FC si concentrano sull’alleviamento dei sintomi e sul rallentamento dell’evoluzione della malattia, con un approccio multidisciplinare che comprende infermieri, fisioterapisti, dietologi, assistenti socio-sanitari e farmacisti. Antibiotici, fisioterapia, astensione dal fumo e immunizzazione sono tutti aspetti importanti della gestione della patologia. La fisioterapia, insegnata ai pazienti affinché possano continuare regolarmente la terapia a domicilio, viene utilizzata al fine di rimuovere l’espettorato denso che si accumula nei polmoni.
È cruciale minimizzare o annullare l’esposizione al fumo poiché è stato dimostrato che le fessure di salute si possono amplificare nel tempo per chi ha FC. Il fumo passivo è ugualmente dannoso per i polmoni, anche in contesti di reduplicazione della terapia.
Diagnosi, familiarità genetica e progressione
La FC è una malattia congenita (genetica). La diagnosi può essere raggiunta tramite screening neonatale. Il primo passaggio è il prick test al tallone, che prevede di prelevare un campione di sangue dal tallone e analizzare i geni presenti nel sangue. La FC è causalmente legata a mutazioni del gene che regola la conduttanza transmembrana e la regolazione del trasporto di sale e acqua nelle cellule delle vie aeree e degli intestini. Le terapie contemporanee si concentrano sull’alleviamento dei sintomi e sul miglioramento della qualità della vita, con un team multidisciplinare al fianco del paziente.
Verosimilmente, il costo del trattamento di pazienti con FC aumenta con il progredire della patologia e con lo sviluppo di nuovi farmaci volti alla cura di mutazioni genetiche relative alle varie tipologie di FC. Il primo trattamento modulatore di CFTR (ivacaftor) è stato introdotto recentemente, e ci si aspetta che ne seguiranno altri.
Immagini e video di supporto
Come sono i polmoni di un fumatore? Cosa succede ai tuoi polmoni quando fumi?
Note finali per famiglie e caregiver
In linea di principio, la prevenzione è chiara: il fumo è un fattore di rischio modificabile, e minimizzare o annullare l’esposizione è possibile. I caregiver dovrebbero essere informati sull’impatto del fumo, anche passivo, sulle persone con FC e sull’utilità di ambienti liberi dal fumo per migliorare la gestione della malattia.