Il mio compagno è portatore sano di fibrosi cistica e vorremmo avere un bambino. Che analisi devo fare per sapere se sono portatrice anch’ io? Quando uno dei due è portatore sano del gene della fibrosi cistica , è opportuno che l'altro/altra faccia il test genetico per fibrosi cistica (chiamato "Ricerca delle mutazioni del gene CFTR"), per sapere se per caso è anche lui/lei portatore o portatrice. Bisogna infatti tener presente che c'è un portatore sano di fibrosi cistica ogni 25 persone circa e che la coppia in cui entrambi sono portatori ha un rischio elevato di avere figli affetti da fibrosi cistica (25% ad ogni gravidanza).
Per la coppia di portatori vi è la possibilità di ricorrere ad una diagnosi prenatale precoce (decima settimana di gravidanza) per accertare o escludere la presenza della malattia FC nel feto. Il test genetico per FC consiste in un prelievo di sangue. Dalle cellule del sangue viene estratto il DNA e analizzato con indagini chiamate di "genetica molecolare", mirate alla ricerca delle mutazioni del gene CFTR. Nel caso in cui il partner sia un portatore il test è gratuito. Per maggiori informazioni si può consultare il documento "Test per il portatore sano di fibrosi cistica".
Il gene CFTR e cosa succede se è mutato
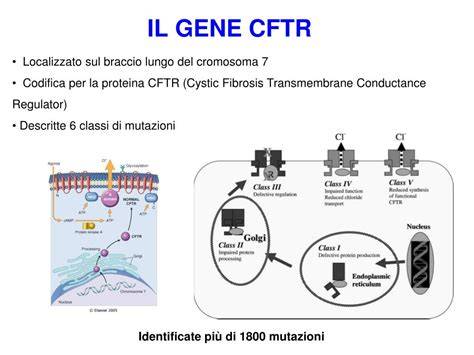
Al centro della fibrosi cistica c’è un unico gene: il gene CFTR (Cystic Fibrosis Transmembrane Regulator). Quando questo gene è mutato, la proteina CFTR non funziona correttamente. Il suo compito è regolare il passaggio di cloro e acqua attraverso le membrane delle cellule. Questo muco spesso è il vero protagonista della malattia.
Nei polmoni, ostruisce i bronchi e crea un ambiente ideale per i batteri, generando un circolo vizioso di infezioni e infiammazione che, nel tempo, deteriora progressivamente il tessuto polmonare. Nel pancreas, blocca il passaggio degli enzimi digestivi verso l’intestino, rendendo difficile digerire e assorbire i nutrienti.
Conseguenze e variazioni della malattia
La fibrosi cistica non comporta disabilità fisiche evidenti né compromissioni delle capacità cognitive. Il grado di coinvolgimento varia notevolmente da persona a persona, in base al tipo di mutazioni genetiche presenti. Alcune persone hanno una forma più lieve, altre più impegnativa. La fibrosi cistica si manifesta in modi diversi a seconda dell’età e del tipo di mutazione.
Una grande quantità di informazioni su tutte le fasi della vita, incluso l'inizio della scuola, è disponibile nei nostri opuscoli informativi. È importante che le famiglie possano rivolgersi a validi interlocutori con i quali avere un dialogo aperto e fondato sulla fiducia. Inoltre, tutte le persone coinvolte dalla malattia devono poter ricevere le informazioni necessarie.
Probabilità, screening e diagnosi
La fibrosi cistica è una malattia autosomica recessiva: per manifestarsi, è necessario che un bambino erediti due copie mutate del gene CFTR, una da ciascun genitore. I portatori sani sono diffusissimi: in Italia si stima circa una persona su 30. Ad oggi sono state identificate oltre 2.000 mutazioni del gene CFTR in grado di causare la malattia. La più comune - denominata F508del - è presente in almeno una copia in circa l’80% dei pazienti.
In Italia, grazie allo screening neonatale esteso a tutte le regioni, la fibrosi cistica viene oggi individuata nelle prime settimane di vita attraverso un semplice prelievo di sangue dal tallone del neonato (il cosiddetto “test di Guthrie”). Il test del sudore - l’esame più affidabile per la diagnosi: misura la quantità di cloro nel sudore, che nei pazienti con FC è significativamente elevata.
Aspetti terapeutici e prospettive future
Per decenni le terapie disponibili hanno puntato a gestire i sintomi: fisioterapia respiratoria quotidiana per liberare i bronchi dal muco, antibiotici per combattere le infezioni, enzimi pancreatici e integratori vitaminici per compensare il malassorbimento. I modulatori del CFTR sono farmaci che, anziché limitarsi a trattare le conseguenze della malattia, intervengono direttamente sul difetto di base: correggono o potenziano la proteina CFTR difettosa, permettendole di funzionare quasi normalmente.
A gennaio 2026 l’AIFA (Agenzia Italiana del Farmaco) ha ampliato in modo decisivo l’accesso a queste terapie a carico del Servizio Sanitario Nazionale. Oggi quasi tutti i pazienti con mutazioni non di Classe I - la grande maggioranza - possono accedere gratuitamente a Kaftrio®/Kalydeco® (disponibile dai 2 anni di età) oppure al modulatore di nuova generazione Alyftrek® (dai 6 anni). Nonostante questi straordinari progressi, una minoranza di pazienti porta mutazioni di Classe I (cosiddette “mutazioni stop”) per le quali i modulatori attuali non sono efficaci. Su questo fronte la ricerca è attivissima: molecole come ELX-02 e CC-90009, sperimentate nel 2025, stanno aprendo nuove strade.
La fibrosi cistica è passata in pochi decenni da malattia quasi esclusivamente pediatrica a condizione che si vive ormai in età adulta. Oggi in Italia il 65% dei pazienti ha 18 anni o più - una cifra impensabile fino a vent’anni fa. L’obiettivo della ricerca per i prossimi anni è portare terapie efficaci anche per le mutazioni più rare, affinare la medicina di precisione basata sul singolo genotipo, e migliorare ulteriormente la gestione delle complicanze a lungo termine - incluso il benessere psicologico, oggi sempre più riconosciuto come parte integrante della cura.
Supporto, comunità e informazione
I centri FC con la loro rete di medici, assistenti sociali, fisioterapisti e nutrizionisti si rendono disponibili a rispondere alle domande e ai dubbi, non solo delle persone con FC, ma anche di genitori, fratelli, sorelle, amici e conoscenti. Qui, le persone interessate vengono anche essere messe in contatto con altri specialisti per ricevere sostegno psicologico o psichiatrico. Lo scambio di opinioni e testimonianze con altre persone coinvolte dalla FC può essere un’esperienza arricchente. Fibrosi Cistica Svizzera gestisce gruppi regionali che consentono di instaurare contatti sociali con altre famiglie FC. Insegnanti e specialisti dovrebbero informarsi sulla fibrosi cistica prima che il bambino affetto da FC venga inserito in un nuovo gruppo o inizi a frequentare una nuova classe. Il corpo docente conoscerà così l’importanza dell’alimentazione, dei medicamenti e delle terapie e il motivo della tosse, e saprà anche che la sua malattia non è contagiosa. Una grande quantità di informazioni su tutte le fasi della vita, compreso l'inizio della scuola, è disponibile nei nostri opuscoli informativi.
Unità di ricerca "Fibrosi Cistica", 5 cose da sapere
La Delegazione FFC Ricerca di Como Dongo nasce nel 2011. “Siamo l’esercito d’amore di Angelica, con la grande energia di questo gruppo di amici e della nostra famiglia organizziamo eventi che uniscono le persone in un’esplosione di emozioni e di colori. Il nostro motto è “L’amore sovrasta ogni cosa” e tutti insieme portiamo avanti quella che era la missione di Angy, trovare una cura per la fibrosi cistica. La fibrosi cistica è una malattia cronica e progressiva che si manifesta nelle prime tappe dell’infanzia e che colpisce numerosi organi del corpo (come i polmoni, l’intestino, il pancreas, il fegato…). La fibrosi cistica è una malattia ereditaria che si trasmette in forma recessiva. Ogni persona possiede due copie del gene. Ognuna di esse proviene da entrambi i progenitori. Se una persona dispone di una sola mutazione della coppia del gene, viene definita portatrice della malattia (ma non malata). Il test del sudore determina la concentrazione di cloro nel sudore, nei malati di fibrosi cistica questa concentrazione risulta eccezionalmente alta. Nello studio genetico vengono analizzate tutte le regioni codificanti del gene, ovvero quelle che contengono le informazioni per poter sintetizzare la proteina CFTR. I cambiamenti (mutazioni) in queste aree possono modificare la composizione della proteina e inattivarla. Data l’alta frequenza di questa malattia, il nostro TCG include lo studio genetico della CFTR.
Gli uomini malati di fibrosi cistica possono soffrire problemi di fertilità. Un’ampio gruppo di malati sono azoospermici, ovvero, nel loro seme non sono presenti spermatozoi, perchè non posseggono i condotti, attraverso i quali circolano gli spermatozoi prima di essere espulsati nell’eiaculazione. Quando i malati di fibrosi cistica desiderano ampliare la famiglia dovranno richiedere un consiglio medico e genetico. Lo specialista gli suggerirà di ampliare lo studio genetico a entrambi i membri della coppia. La Diagnosi Genetica Preimpianto (DGP) è una tecnica di riproduzione assistita che ci permette selezionare gli embrioni sani per la fibrosi cistica.