La fibrosi cistica è una malattia genetica ereditaria che colpisce 1 neonato su 2.500-2.700. E' dunque una malattia genetica che può essere definita rara e viene trasmessa con modalità autosomica recessiva. A causare la malattia è un difetto della proteina CFTR (Cystic Fibrosis Transmembrane Conductance Regulator), la cui funzione è di regolare gli scambi idroelettrolitici.
Caratteristiche principali della fibrosi cistica
L'alterazione della proteina comporta un'anomalia del trasporto di sali e determina, principalmente, la produzione di secrezioni "disidratate": il sudore è molto ricco in sodio e cloro, il muco è denso e vischioso e tende ad ostruire i dotti nei quali viene a trovarsi. Ad essere colpiti dagli effetti della malattia sono soprattutto l'apparato respiratorio, le vie aeree, il pancreas, il fegato, l'intestino e l'apparato riproduttivo (soprattutto nei maschi, a causa dell’ostruzione dei dotti spermatici).
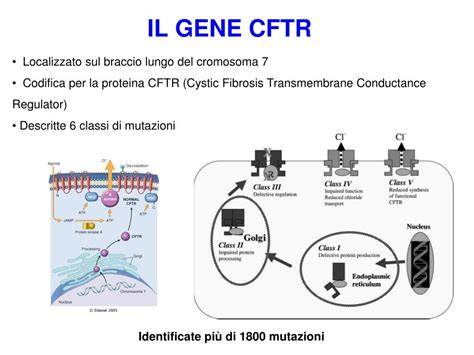
Del gene che codifica per la proteina CFTR si conoscono circa 2.000 differenti mutazioni, che sono state suddivise in 5 gruppi principali sulla base del tipo di alterazione del DNA che caratterizza la mutazione. Le mutazioni di classe I arrestano la sintesi della proteina, mentre quelle di classe II (tra cui la comune mutazione F508del) sintetizzano una proteina CFTR non correttamente conformata, che viene presto rimossa. Le mutazioni di classe III, IV e V consentono la sintesi di una proteina alterata che, in qualche modo, riesce a raggiungere la sua sede di azione, oppure (come nel caso di alcune mutazioni di classe Va) consentono la sintesi di una piccola quota di proteina normale.
Anche se, ancora oggi, per la fibrosi cistica non esiste una cura unica e definitiva, a disposizione dei pazienti ci sono diverse opzioni terapeutiche, tra le quali i farmaci modulatori della proteina CFTR. Tali farmaci hanno modificato significativamente la percezione della malattia, che da patologia letale è diventata una malattia con la quale si può diventare adulti.
Aspetti diagnostici e gestione clinica
In Italia 1 individuo su 25-30 è portatore sano (asintomatico) del gene responsabile della FC. Un bambino affetto da FC eredita una copia del gene difettoso da ciascun genitore. Le terapie per la FC sono molte e impegnative. Sebbene siano personalizzate, sono pochi i pazienti che possono essere esentati da qualcuna di esse e spesso occupano parecchie ore al giorno per tutta la vita. La fisioterapia e la riabilitazione respiratoria sono utili a rimuovere dalle vie respiratorie il muco che le ostruisce. L’aerosolterapia è un complemento per fluidificare il muco, dilatare i bronchi e controllare l’infezione respiratoria cronica. L’antibioticoterapia per bocca o per via endovenosa può essere effettuata per periodi anche prolungati per contenere la carica di numerosi batteri, specialmente lo Pseudomonas Aeruginosa. Particolare attenzione nei pazienti FC riveste l’alimentazione sostenuta e ipercalorica, con somministrazione di enzimi pancreatici ed integrazione con vitamine. I pazienti FC con aspergillosi broncopolmonare hanno spesso bisogno di terapia cortisonica e di farmaci antinfiammatori. Inoltre, il coinvolgimento del pancreas può provocare diabete. Tutte le varie complicazioni necessitano di trattamenti come la fluidificazione del contenuto intestinale nelle sindromi ostruttive, fluidificazione della bile nell’epatopatia, trattamenti per contrastare l’osteoporosi.
Aspetti legali e disposizioni sociali
In Italia, grazie alla Legge Nazionale 548/93 tutti i farmaci e le cure per la FC sono gratuiti, con differenza da regione e regione. La fibrosi cistica non è inserita nell’elenco delle patologie rare esenti per un motivo del tutto particolare: questa malattia, che a differenza di molte altre patologie non è poi così ‘sconosciuta’, è stata oggetto, nel 1993, di una legge (n.548) chiamata "Disposizioni per la prevenzione e la cura della fibrosi cistica", che pone particolare attenzione non solo alla cura e alla tutela dei malati, ma anche alla diagnosi, arrivando a contemplare quella prenatale.
La protezione sociale comprende anche temi legati all’invalidità civile e all’accesso a particolari agevolazioni. Il 100% dell’invalidità civile non impedisce, di per sé, lo svolgimento di un’attività lavorativa. La Fibrosi Cistica non è di per sé causa di inidoneità alla guida e non sono previste specifiche prescrizioni e limitazioni. In generale, i pazienti con Fibrosi Cistica (anche con invalidità riconosciuta al 100%) possono effettuare la visita medica anche da un singolo medico tra quelli previsti dal Codice della Strada. Tuttavia, la valutazione di stati morbosi coesistenti può richiedere ulteriori collaborazioni con la motorizzazione civile e le Commissioni Mediche Locali della ASL.
La normativa italiana prevede strumenti come l Accertamento Tecnico Preventivo (ATP) per controversie in materia di invalidità civile, cecità civile, sordità civile, handicap e disabilità, nonché di pensione di inabilità e di assegno di invalidità. Il pass invalidi, o contrassegno, è un beneficio che consente facilitazioni nella sosta e nella circolazione di veicoli al servizio di persone invalide, ma la FC non è automaticamente inclusa tra le patologie che danno diritto al contrassegno in tutte le situazioni. La procedura per la concessione del pass prevede la presentazione al Comune di residenza della documentazione necessaria, di cui la certificazione medica è parte essenziale.
Supporto e testimonianze
Hai delle domande sulla fibrosi cistica? Alcune testimonianze raccontano percorsi di informazione prenatale, interventi di diagnosi precoce e celebrazione dei progressi terapeutici. Heinrich e Sarah, nomi di fantasia, sono portatori sani della mutazione F508del e hanno vissuto l’esperienza di genitori di un bambino affetto dalla malattia, affrontando insieme i risvolti clinici e familiari. Altri esempi descrivono progetti di ricerca e finanziamenti internazionali mirati a sostenere lo studio della FC, come nel caso di riconoscimenti a progetti italiani tra i vincitori di grant internazionali.
06DM1.VOB 5 parte Diagnosi prenatale: metodiche invasive e non
Riferimenti di pratica clinica e innovazione
Nell’ambito della ricerca clinica, i farmaci modulatori della CFTR hanno modificato significativamente la gestione della FC, offrendo nuove prospettive di miglioramento della funzione polmonare e della qualità di vita dei pazienti. Non esiste una cura unica e definitiva, ma le terapie esistenti consentono di gestire le complicanze polmonari, pancreatiche e digestive con un impatto rilevante sull’aspettativa di vita e sull’inclusione sociale dei pazienti.