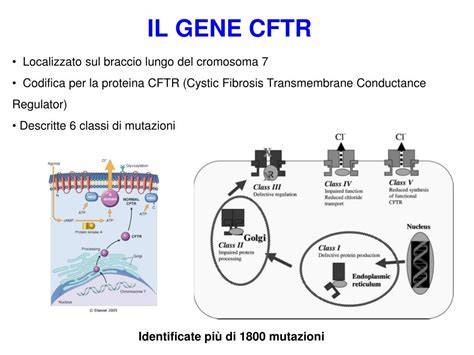
La fibrosi cistica (detta anche mucoviscidosi) è una malattia genetica ereditaria rara multiorgano caratterizzata dalla produzione di sudore ad alto contenuto di sali e muco eccessivamente denso e viscoso. In pochi, rari casi si manifesta già al momento della nascita, con il cosiddetto ileo da meconio, ossia un’ostruzione intestinale totale. La fibrosi cistica è la malattia genetica ereditaria grave più diffusa. Essendo dovuta ad una mutazione genetica, non è contagiosa. Colpisce senza differenze maschi e femmine. Malgrado le mutazioni finora descritte siano circa 2.000, l’alterazione all’origine della malattia riguarda un solo gene, quello che codifica per la proteina CFTR (Cystic Fibrosis Transmembrane Regulator), localizzato sul cromosoma 7. Perché il bambino nasca con un’alterazione del gene CFTR in grado di generare la malattia, deve averne ereditato da ciascuno dei due genitori una copia alterata.
Quando funziona poco o male o non funziona affatto, il cloro rimane intrappolato in queste cellule. Di conseguenza il liquido extracellulare, l’ambiente che circonda tutte le cellule, si disidrata. Anche se la fibrosi cistica può interessare tutti gli organi, in maniera variabile da individuo a individuo, i sistemi sempre coinvolti sono quello respiratorio e il digerente. Il coinvolgimento di bronchi e polmoni è tanto importante che la fibrosi cistica viene spesso classificata come malattia respiratoria. Il muco denso e viscoso prodotto dalle cellule dell’apparato respiratorio nelle quali la proteina CFTR non funziona correttamente porta all’ostruzione dei bronchi. Il muco non riesce ad essere espettorato e ristagna, diventando sede di proliferazione batterica, alla base delle infezioni ricorrenti. La tosse, come meccanismo di difesa del corpo che tenta di liberarsi del muco in eccesso, è un sintomo persistente, dapprima secca e poi catarrale. La persistenza dell’infiammazione polmonare porta al deterioramento del tessuto, all’alterazione della sua architettura e alla perdita progressiva della funzionalità d’organo.
I succhi digestivi prodotti dal pancreas vengono trasportati fino all’intestino tenue, precisamente nel suo tratto iniziale (il duodeno), dai dotti pancreatici. Nella fibrosi cistica, il muco denso non riesce a fluire in questi condotti e li ostruisce. Di conseguenza, non possono essere assorbite dall’organismo neppure tutte quelle sostanze che, per affinità chimica, sono disciolte nei grassi. L'ileo da meconio è uno dei sintomi precoci della fibrosi cistica ed è causato da secrezioni gastrointestinali molto viscose che aderiscono alla mucosa intestinale. Quando quest’ultimo è molto denso, l’intestino si blocca e le feci non possono essere emesse. Fra l’80 ed il 90% dei neonati con ileo da meconio viene diagnosticato con la fibrosi cistica. L’assenza di sintomi chiari è responsabile del ritardo nella diagnosi delle complicanze epatiche della malattia, che giunge quando le possibilità di intervento sono ormai molto limitate. In circa il 10% dei pazienti, le lesioni del tessuto epatico peggiorano evolvendo in cirrosi biliare. Una delle manifestazioni di questo quadro clinico è l’ipertensione portale: il danno tissutale è così esteso e grave da alterare completamente l’architettura dell’organo. Il fegato e le vie biliari si induriscono (fibrosi) e i vasi sanguigni locali non possono più distendersi e contrarsi per modulare la pressione. Per il trattamento dell'ipertensione portale severa, si ricorre alla chirurgia, con la realizzazione di un collegamento fra la vena porta e la circolazione sistemica (shunt porto-sistemico), allo scopo di ridurre la pressione. Infine, il trapianto di fegato viene proposto ai pazienti con insufficienza epatica e compromissione polmonare lieve o moderata.
Quali sono le effettive cause di morte per i pazienti con fibrosi cistica? Disidratazione: il soggiorno prolungato di un paziente affetto da fibrosi cistica in ambienti caldi e umidi può causare gravi forme di disidratazione. Una delle complicanze legate a questo fenomeno, che si presenta specialmente nei bambini al di sotto dei due anni, è la Sindrome pseudo-Bartter. La perdita eccessiva di ioni cloro attraverso il sudore può causare una grave alcalosi metabolica con livelli molto bassi di cloro e potassio nel sangue. Quasi sempre, a breve distanza, i neonati che hanno avuto l’ileo da meconio sviluppano altri sintomi della patologia. Quando la fibrosi cistica non esordisce con l’ileo da meconio e le altre manifestazioni che compaiono a ridosso del parto, generalmente dà segno di sé attraverso infezioni respiratorie ricorrenti, anche da batteri atipici, come la Burkholderia cepacia (B. cepacia). I bambini con fibrosi cistica sono intolleranti all’esercizio fisico e hanno spesso il naso congestionato e i seni nasali infiammati. Sia gli adulti che i bambini possono soffrire di stipsi e ostruzione intestinale, fenomeno che, in alcuni casi, può cronicizzare generando blocco intestinale. Un celebre film che ha come protagonisti due ragazzi affetti da questa malattia si intitola "A un metro da te". L’espressione è significativa e ricorda i rischi del contagio. Le persone con fibrosi cistica sono esposte al continuo rischio di infezioni respiratorie, che rendono ancora più difficile la respirazione e provocano una continua evoluzione dell’alterazione del tessuto polmonare. A volte i pazienti ricevono una diagnosi di fibrosi cistica in età adulta. Le frequenti infezioni respiratorie e il conseguente stato infiammatorio persistente portano all’alterazione dell’architettura del tessuto polmonare. Le conseguenze possono essere malattie respiratorie croniche come le bronchiectasie e la BPCO, che aumentano il rischio di infezioni e riducono la capacità respiratoria, aumentando il rischio di insufficienza respiratoria. Le carenze nutrizionali dei pazienti con fibrosi cistica sono dovute al fatto che il muco blocca gli enzimi pancreatici e impedisce loro di raggiungere l’intestino, dove partecipano alla digestione. Se la formazione di secrezioni dense rallenta o blocca la secrezione di insulina da parte del pancreas, rendendo difficile o impossibile il metabolismo degli zuccheri, la conseguenza è il diabete.
La diagnosi della fibrosi cistica può essere effettuata attraverso il test del sudore, che misura la concentrazione di cloro in questo fluido. Si esegue sui bambini risultati positivi allo screening neonatale e anche in quelli con ileo da meconio che hanno avuto un risultato negativo allo screening neonatale. La misurazione della concentrazione di tripsina viene effettuata su una goccia di sangue prelevata dal tallone del neonato entro le prime 72 ore di vita in tutti i centri nascita italiani. Se lo screening risulta negativo le famiglie non ricevono alcuna comunicazione. Il test genetico identifica la mutazione del gene della proteina CFTR. È anche disponibile un test per sapere se si è portatori sani di una mutazione del gene coinvolto nella malattia, stato che non determina la comparsa di alcun sintomo. Tuttavia, pur essendo praticamente solo sintomatico, il trattamento ha permesso di prolungare notevolmente la sopravvivenza dei pazienti affetti da questa malattia. Sono i cosiddetti modulatori di CFTR, che permettono di ripristinare, almeno in parte, la funzione della proteina CFTR che la mutazione ha penalizzato. Ivacaftor è efficace nei pazienti con mutazioni di gating: producono una proteina CFTR capace di raggiungere la superficie delle cellule ma incapace di funzionare correttamente. Il farmaco, che agisce come potenziatore dell’attività di CFTR, aiuta la proteina a svolgere il suo ruolo fisiologico e permette di negativizzare il test del sudore. Lumacaftor funziona da correttore dell’attività di CFTR: aiuta la proteina a raggiungere la sua posizione all’interno della membrana cellulare e a funzionare correttamente. Viene associato a ivacaftor nei pazienti con 2 mutazioni F508del, delle quali una è ereditata dalla madre e l’altra dal padre. Alla persona con fibrosi cistica devono essere somministrati vitamine e integratori energetici per sopperire alle carenze legate al malassorbimento. L’insufficienza pancreatica richiede anche la somministrazione di enzimi digestivi (terapia enzimatica pancreatica sostitutiva). Poiché i pazienti con fibrosi cistica sono affetti da malassorbimento, devono assumere un numero di calorie il 20-50% maggiore rispetto al suo fabbisogno giornaliero. La nutrizione delle persone con questa patologia deve essere non solo ipercalorica, ma anche iperproteica. Questo obiettivo viene difficilmente raggiunto con i soli pasti principali. Per questa ragione ai pazienti sono consigliati frequenti spuntini durante la giornata. Normalmente è la tosse a mantenere puliti i bronchi, ma la viscosità del muco nei pazienti con fibrosi cistica è tale da renderla inefficiente. Il drenaggio posturale bronchiale permette di mantenere aperte le vie respiratorie anche quando la viscosità del muco ostruisce i bronchi. I pazienti con insufficienza respiratoria grave che non rispondono più alla terapia medica devono essere sottoposti a trapianto d’organo. Le principali complicanze sono rappresentate dal rigetto dell’organo, dalla comparsa del diabete di tipo II (NIDDM, quello che non richiede, almeno nella sua fase iniziale, la somministrazione di insulina) e le infezioni bronchiali e polmonari. Molto precocemente, anche nei primissimi giorni di vita. L’esame più utilizzato per la diagnosi della fibrosi cistica è il test del sudore, che misura la concentrazione di cloro nel sudore. Esiste anche un test genetico, che rileva la presenza della mutazione genetica alla base della malattia e che può essere usato per conferma oppure quando sussistono segni e sintomi della patologia ma il test del sudore è negativo. Non esiste, ad oggi, una cura definitiva, ma sono disponibili farmaci efficaci per alcune forme e trattamenti sintomatici, oltre alle terapie mediche per facilitare l’espettorazione del muco e la chirurgia (in particolare il trapianto di polmone).
La fibrosi cistica è causata da una mutazione genetica che colpisce il gene che codifica per una proteina situata nella membrana cellulare. Questa proteina permette il passaggio degli ioni cloro dalla cellula all’esterno e viceversa. Quando è alterata, questo flusso non si verifica e il cloro rimane intrappolato nella cellula, attraendo in loco anche ioni sodio e acqua. Nel 10% dei casi, la fibrosi cistica si manifesta in età adulta. Questo accade perché i sintomi possono non essere tanto evidenti e passare inosservati o essere attribuiti ad altre patologie. Impropriamente, queste forme vengono definite lievi o atipiche. Al centro della fibrosi cistica c’è un unico gene: il gene CFTR (Cystic Fibrosis Transmembrane Regulator). Quando questo gene è mutato, la proteina CFTR non funziona correttamente. Il suo compito è regolare il passaggio di cloro e acqua attraverso le membrane delle cellule. Questo muco spesso è il vero protagonista della malattia. Nei polmoni, ostruisce i bronchi e crea un ambiente ideale per i batteri, generando un circolo vizioso di infezioni e infiammazione che, nel tempo, deteriora progressivamente il tessuto polmonare. Nel pancreas, blocca il passaggio degli enzimi digestivi verso l’intestino, rendendo difficile digerire e assorbire i nutrienti. La fibrosi cistica non comporta disabilità fisiche evidenti né compromissioni delle capacità cognitive. Il grado di coinvolgimento varia notevolmente da persona a persona, in base al tipo di mutazioni genetiche presenti. Alcune persone hanno una forma più lieve, altre più impegnativa. La fibrosi cistica si manifesta in modi diversi a seconda dell’età e del tipo di mutazione. Un dato che racconta bene i progressi compiuti: negli anni ’70 un bambino con fibrosi cistica poteva sperare in circa 15 anni di vita. La fibrosi cistica è una malattia autosomica recessiva: per manifestarsi, è necessario che un bambino erediti due copie mutate del gene CFTR, una da ciascun genitore. I portatori sani sono diffusissimi: in Italia si stima circa una persona su 30. Ad oggi sono state identificate oltre 2.000 mutazioni del gene CFTR in grado di causare la malattia. La più comune - denominata F508del - è presente in almeno una copia in circa l’80% dei pazienti. In Italia, grazie allo screening neonatale esteso a tutte le regioni, la fibrosi cistica viene oggi individuata nelle prime settimane di vita attraverso un semplice prelievo di sangue dal tallone del neonato (il cosiddetto “test di Guthrie”). Il test del sudore - l’esame più affidabile per la diagnosi: misura la quantità di cloro nel sudore, che nei pazienti con FC è significativamente elevata. Per decenni le terapie disponibili hanno puntato a gestire i sintomi: fisioterapia respiratoria quotidiana per liberare i bronchi dal muco, antibiotici per combattere le infezioni, enzimi pancreatici e integratori vitaminici per compensare il malassorbimento. I modulatori del CFTR sono farmaci che, anziché limitarsi a trattare le conseguenze della malattia, intervengono direttamente sul difetto di base: correggono o potenziano la proteina CFTR difettosa, permettendole di funzionare quasi normalmente. A gennaio 2026 l’AIFA ha ampliato in modo decisivo l’accesso a queste terapie a carico del Servizio Sanitario Nazionale. Oggi quasi tutti i pazienti con mutazioni non di Classe I - la grande maggioranza - possono accedere gratuitamente a Kaftrio/Kalydeco (disponibile dai 2 anni di età) oppure al modulatore di nuova generazione Alyftrek (dai 6 anni). Nonostante questi progressi, una minoranza di pazienti porta mutazioni di Classe I per le quali i modulatori attuali non sono efficaci. Su questo fronte la ricerca è attivissima: molecole come ELX-02 e CC-90009, sperimentate nel 2025, stanno aprendo nuove strade. La fibrosi cistica è passata in pochi decenni da malattia quasi esclusivamente pediatrica a condizione che si vive ormai in età adulta. Oggi in Italia il 65% dei pazienti ha 18 anni o più. L’obiettivo della ricerca per i prossimi anni è portare terapie efficaci anche per le mutazioni più rare, affinare la medicina di precisione basata sul singolo genotipo, e migliorare ulteriormente la gestione delle complicanze a lungo termine - incluso il benessere psicologico, oggi sempre più riconosciuto come parte integrante della cura.
Contenuti realizzati a cura del Dott. Donatello Salvatore, Consulente Scientifico LIFC, ultimo aggiornamento Marzo 2026. I dati epidemiologici citati fanno riferimento al Registro Italiano Fibrosi Cistica (RIFC) e ai comunicati ufficiali AIFA. L'osteite fibrosa cistica (OFC) è una rara malattia ossea caratterizzata dalla sostituzione del tessuto osseo normale con tessuto fibroso e spazi simili a cisti. Questa condizione è principalmente associata all'iperparatiroidismo, una condizione in cui le paratiroidi producono un eccesso di ormone paratiroideo (PTH). L'importanza dell'osteite fibrosa cistica risiede nella sua potenziale capacità di causare grave dolore osseo, deformità e fratture, con un impatto significativo sulla qualità della vita. L'osteite fibrosa cistica è una patologia scheletrica causata da un'eccessiva attività osteoclastica, che porta al riassorbimento osseo e alla formazione di tessuto fibroso e cisti. È più comune nei pazienti con iperparatiroidismo primario o secondario. Sebbene l'osteite fibrosa cistica non sia causata direttamente da agenti infettivi, fattori ambientali che contribuiscono allo sviluppo di iperparatiroidismo possono indirectly portare all'OFC. La predisposizione genetica può giocare un ruolo nello sviluppo dell'iperparatiroidismo primario...