La fibrosi polmonare idiopatica (IPF) è una malattia polmonare cronica in cui si accumula tessuto cicatriziale nei polmoni, rendendo progressivamente più difficile la respirazione. La causa è sconosciuta, ma fattori genetici, fumo ed esposizioni ambientali aumentano il rischio. Colpisce principalmente adulti oltre i 50 anni e la sopravvivenza media dalla diagnosi è di 2-5 anni. La diagnosi si basa su HRCT e valutazione multidisciplinare, e trattamenti antifibrotici come pirfenidone e nintedanib possono rallentare la progressione, ma non riparano i danni già presenti. In stadi avanzati, il trapianto di polmone è l’unica opzione che prolungare significativamente la sopravvivenza.
Che cosa è l’IPF e come si sviluppa
L’IPF è una forma specifica di fibrosi polmonare progressiva senza una causa esterna identificabile, limitata ai polmoni e caratterizzata da UIP (polmonite interstiziale Usuale) osservabile in imaging. Quello che accade è una risposta di guarigione anomala: piccole lesioni ripetute al rivestimento dei polmoni inducono formazione di tessuto cicatriziale invece di ripararsi normalmente. Col tempo, questo tessuto cicatriziale sostituisce il tessuto polmonare sano, riducendo la capacità di scambio gassoso.
La sopravvivenza media dopo la diagnosi è di 2-5 anni, ma l’andamento può essere grave o più progressivo in alcuni casi. Una diagnosi precoce e un inizio tempestivo della terapia possono incidere sull’evoluzione della malattia. LIPF è una condizione cronica e progressiva che richiede una gestione multidisciplinare e una sorveglianza continua.
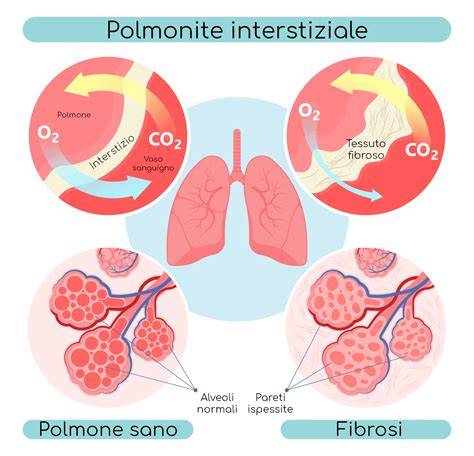
I sintomi tipici e cosa significano
I due sintomi principali sono mancanza di respiro progressiva e tosse secca persistente. Tra i sintomi comuni figurano:
- Mancanza di respiro progressiva: inizialmente durante l’attività fisica, poi anche a riposo;
- Tosse secca cronica non produttiva;
- Stanchezza e debolezza;
- Dita a bacchetta in una parte dei pazienti;
- Perdita di peso involontaria;
- Crepitii inspiratori all’auscultazione.
Se si presentano questi sintomi, soprattutto progressione insorta improvvisa di dispnea, è opportuno consultare un medico per una valutazione mirata.
Cause e fattori di rischio
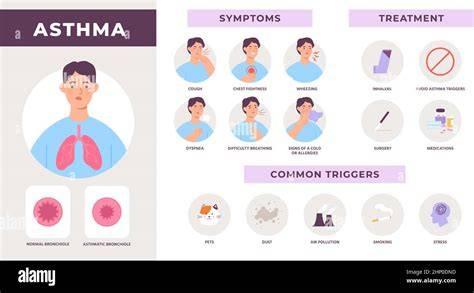
La risposta è idiopatica per definizione: nessuna causa identificabile con certezza. Le ricerche indicano una combinazione di predisposizione genetica, esposizione ambientale e cambiamenti legati all’invecchiamento. Fumo, esposizioni professionali (polveri metalliche, legno, pietra, agricoltura) e storia familiare rappresentano fattori di rischio, con mutazioni geniche in telomeri e proteine del surfattante associate in contesti familiari. L’IPF si può associare ad altre patologie come reflusso gastroesofageo, apnea notturna, ipertensione polmonare e tumore ai polmoni.
Diagnosi: come si arriva alla diagnosi corretta
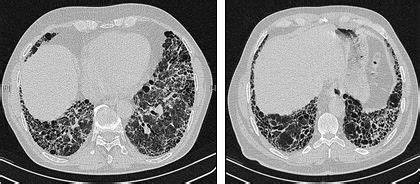
La diagnosi non si basa su un singolo esame. Vengono integrati sintomi, imaging HRCT, test di funzionalità polmonare e parere di un team multidisciplinare. HRCT è lo strumento diagnostico più importante per valutare estensione delle cicatrici. I test di funzionalità polmonare misurano la capacità polmonare e lo scambio gassoso. In alcuni casi, si ricorre a una biopsia polmonare chirurgica, quanto necessario e valutato caso per caso. Il lavoro di squadra tra pneumologi, radiologi e patologi migliora l’accuratezza diagnostica rispetto a una valutazione singola. Un iter tardivo può comportare differenze importanti nell’approccio terapeutico.
Stadi e prognosi
Non esiste uno stadio formale come in altri tumori; si usa spesso l’indice GAP per stimare la prognosi usando sesso, età, FVC e DLCO. Le fasi hanno stime di mortalità annuale: GAP 0-3 circa 6%, GAP 4-5 circa 16%, GAP 6-8 circa 40%. Il test del cammino di sei minuti aiuta a monitorare la funzione polmonare in condizioni reali, non per superare un criterio; è uno strumento dinamico di valutazione. Per saperne di più sull’indice GAP, leggere le risorse dedicate.
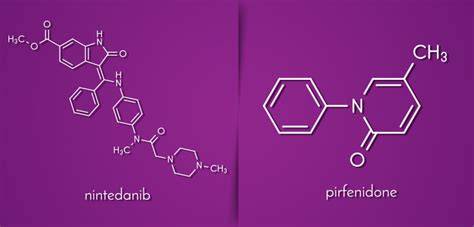
[tagimg>esercizio six-minute walk IPFTrattamenti disponibili e loro effettiIPF non ha una cura. Il trattamento mira a rallentare la malattia, gestire i sintomi e migliorare la qualità della vita. Due farmaci antifibrotici approvati rallentano significativamente la progressione: pirfenidone (Esbriet) e nintedanib (Ofev).
Pirfenidone: rallenta la perdita di capacità polmonare; effetti collaterali comuni sono nausea, eritemi cutanei, fotosensibilità e disturbi gastrici.
Nintedanib: inibisce tirosinonasi coinvolte nella fibrogenesi; riduce la progressione della malattia con possibile perdita di funzione polmonare annuale. Effetto collaterale principale è la diarrea.
Entrambi i farmaci non riparano i danni esistenti, ma rallentano la malattia. Si incoraggia spesso l’inizio precoce della terapia.
Ossigeno supplementare può essere necessario quando il livello di ossigeno scende; la riabilitazione polmonare migliora la distanza percorsa e la qualità di vita. Il trapianto di polmone resta l’unica opzione che può prolungare significativamente la sopravvivenza nei casi avanzati, considerare la valutazione precoce per il trapianto.
Farmaci da evitare e gestione delle esacerbazioni
In passato si usavano combinazioni di prednisone, azatioprina e N-acetilcisteina, ma ricerche hanno mostrato aumenti di rischio di morte e degenze; non è più raccomandata. Il warfarin è stato studiato ma aumenta il rischio di morte. Ambrisentan peggiora l’esito IPF. Se si è seguito tali terapie in passato, discuterne con lo specialista.
Un’esacerbazione acuta è un peggioramento improvviso della respirazione, che colpisce il 5-15% dei pazienti all’anno e può essere gravemente debilitante; richiede assistenza medica immediata.
Efficacia di stile di vita e alimentazione
L’alimentazione e lo stile di vita non cambiano la malattia, ma influenzano come ci si sente. Mantenere una dieta adeguata è importante: perdita di peso e massa muscolare possono verificarsi nel tempo. Una dieta mediterranea ricca di alimenti antinfiammatori può sostenere il benessere generale. Attività fisica regolare e moderata, adattata al proprio livello di ossigeno, aiuta a ridurre il declino fisico e sostenere la salute mentale. Evitare irritanti delle vie respiratorie e mantenere vaccinazioni appropriate riducono i rischi di infezioni che possono scatenare esacerbazioni.
Prognosi a lungo termine e specifiche per IPF
La sopravvivenza media va da 2 a 5 anni, ma molto dipende dall’età, dal sesso, dalla funzione polmonare iniziale e dal tasso di deterioramento. La terapia antifibrotica ha dimostrato di rallentare la progressione e può prolungare la sopravvivenza, avendo quindi un ruolo cruciale nella gestione: una diagnosi precoce e l’inizio tempestivo del trattamento sono importanti.
Conclusioni pratiche per pazienti e caregiver
La gestione IPF richiede una diagnosi accurata tramite team multidisciplinare, l’avvio precoce dei trattamenti antifibrotici, considerazioni per ossigenoterapia e riabilitazione, e la valutazione del trapianto per casi avanzati. Il monitoraggio regolare della funzione polmonare e l’attenzione allo stile di vita sono fondamentali per migliorare qualità della vita e navigare le fasi della malattia.
tags: #azatioprina #fibrosi #polmonare